前言
申办者向美国食品药品监督管理局(FDA)药品审评和研究中心(CDER)递交药物生物等效性(BE)研究,以支持简化新药申请(ANDAs)和批准后补充申请。为了保证仿制药与相应的参比制剂(RLD)在治疗方面等效,仿制药必须与参比制剂药学等效和生物等效。
生物等效性定义为:在合理设计的研究中,药学等效制剂或可替换药物在相似条件下以相同摩尔剂量给药后,其活性成分或活性分子到达药物作用部位时的速度和程度没有显著性差异。有多种体内和体外的方法验证生物等效性。其中,体内药代动力学生物等效性研究是最常用的比较受试制剂与参比制剂的系统暴露特征的方法。ANDA生物等效性申报资料中,包含了四个主要的研究报告:生物分析方法、临床研究报告、统计分析和体外溶出试验。在生物等效性研究结果的审评过程中,相关的缺陷会被指出并建议申办者更正。如果在生物等效性研究审评过程中发现有任何真实信息显示存在学术行为不端、严重违反受试者保护或者影响生物等效性数据的,FDA审评员将会要求FDA科学调查办公室(OSI)对生物等效性研究的溶出、分析和/或临床机构实施“有因”检查。应此要求,OSI将会安排日程对有违规嫌疑的机构进行检查。OSI实施检查是为了保证人类受试者的权利、安全及权益能够得到保护,并核查生物等效性研究是否符合美国联邦法规(CFR)第21章第320节生物利用度与生物等效性的要求。此程序有助于保证递交给FDA的生物等效性研究资料的完整性和可靠性。
本研究的目的是为了探讨FDA对仿制药生物等效性研究工作涉及的临床、分析及溶出研究单位实施“有因”检查的最常见原因,并且对此类检查的结果进行汇总。我们期望通过发表本研究中列出的问题,会有助于制药企业发现仿制药生物等效性研究不合规的根本原因,以避免此类问题再次发生,从而促进仅仅高质量的、安全的、有效的仿制药获得批准。
方法
通过对FDA内部数据库的检索,确定了从2003年1月至2011年12月(共9年)进行的与ANDA生物等效性研究相关的“有因”检查的原因。这些申请包含了包括固体口服制剂、药物透皮递释系统、咀嚼药物及口服混悬剂或肠外给药制剂等多种剂型的生物等效性试验。并按照以下方面对“有因”检查进行分析:(1)检查的原因分类;(2)被检查单位的类型,如临床、分析及溶出研究单位;(3)每年要求的检查次数,以及(4)检查结果。
要求实施“有因”检查的常见原因按下列标准进行分类(表1):
2.1数据可靠性和有效性问题
此类型问题可进一步细分为以下具体原因(表2):
a.要求实施检查以确保数据的准确性:怀疑研究结果存在偏倚,可能会导致生物等效性结论无效。
b.申办者递交的信息与FDA获得的其他信息存在分歧:FDA审评员发现公司递交的生物等效性研究结果与FDA获得的其他数据(如药代动力学参数或溶出结果)相比较时,存在显著性差异,并且此类差异并不合理。
c.研究方案偏离:公司没有保证研究按照研究计划执行。
d.方法验证不充分:研究缺乏足够的验证研究数据,例如没有进行交叉验证研究。
e.递交的信息不一致或相互矛盾:审评员发现公司报告中存在无法解释的不一致之处。
2.2再分析的样本量过多
在生物等效性研究中,样本进行再分析的比例很高,并且申请人无法提供令人信服的依据支持再分析的合理性。
2.3被检查单位此前有不良检查记录
此前对该单位检查时发现在该单位进行的研究存在数据可靠性方面的问题。要求此次检查的目的是确定正在审评的在该单位进行的研究是否也采用了类似的不规范研究操作。
2.4文件不完整
公司并没有保留足够的、准确的对确定生物等效性至关重要的文件。
2.5研究设计与实施不当
此类型的实例包括:再次给药研究中对照受试者样本量不足或者分析研究中质控浓度的选择不当。
2.6“其他”
不属于上述列出类型的其他缺陷。例如:与出现严重不良事件和/或研究验证方面的问题。

表1. FDA从2003到2011年要求实施“有因”检查的原因分类

表2. 数据可靠性与有效性问题方面的具体原因
结果与讨论
检索到2003年1月到2011年12月 FDA 对ANDA实施了累计90项“有因”检查。这些检查涉及66个ANDA申请。在此期间,FDA共受理了7,207个ANDA申请。因此,2003年到2011年期间,被要求实施“有因”检查的比例占所有ANDA申请的0.9%。需要说明的是,除“有因”检查外,FDA还会实施“常规”检查,该检查可在没有发现行为不端的情况下启动或者作为投诉的跟踪。通常,“常规”检查用于对支持注册申请,如新药上市申请、ANDA及新药临床申请等开展研究的评估。对“常规”检查的评估不属于本文所探讨的范畴。
在通常情况下,一项典型的药代动力学生物等效性研究的参与者包含受试者服药和血样采集的临床研究单位和对血样进行分析以测定药物浓度的分析单位。
同时临床终点生物等效性研究可能会涉及多家临床研究单位。对于某些剂型,如片剂或胶囊,ANDA申办者也会进行比较溶出试验为生物等效性提供支持。在90项“有因”检查中,有54项涉及分析单位的检查(图1)。此类检查主要是针对所涉及的生物分析方法的准确性与可靠性。另有33项涉及临床研究单位的检查。此类检查旨在确定临床研究的开展是否合规,受试者的权利、安全及权益是否得到了保护。有3项检查涉及溶出研究单位。要求对溶出单位实施检查的原因是FDA审评员发现ANDA申办者递交的溶出结果与监管部门从其他申请资料掌握的参比制剂溶出的信息存在差异,甚至ANDA申办者的溶出试验报告本身就存在不一致。
我们随后对启动“有因”检查的常见原因进行了分析。通过研究发现,FDA要求实施“有因”检查最常见的原因与“数据可靠性和有效性问题”相关,占要求实施检查总数的60.4%(表1)。位列第二的要求实施“有因”检查的最常见原因是被检查单位此前有不良检查记录。这种情况下,FDA审评员要求检查的目的是为了核实以往对该单位检查时发现的数据可靠性类似不良问题在正在审评的研究中仍然存在。该原因占要求实施检查总数的12.1%。“文件不完整”也属于严重的问题,占检查总数的9.9%。例如,如果申办者没有保留研究受试者充分且准确的病历,并且FDA审评员确认此类数据不完整可能影响研究的结果,审评员可能要求实施检查以便澄清及确认。除上述最常见的三种原因外,我们对其他导致“有因”检查的原因也进行了分析。此类原因与申请材料中发现的研究设计、研究实施、标准规程、数据报告及样本再分析缺陷有关(见表1)。对于无法明确归类的原因,我们将其列为“其他”类。属于此类型的“有因”检查包括一例受试者在空腹生物等效性研究中死亡的病例。FDA审评员对申办者的研究方案及医学记录进行检查,并未发现有严重疏忽或医疗管理不善的证据。但是审评员对于死亡事件及严重不良事件仍表示担忧。因此,为了进一步核实临床试验和医学记录、研究者的资质以及所用标准操作规程(SOPs)对评价和管理受试者安全问题和不良事件的适用性,审评员要求对其实施“有因”检查。

表3. FDA要求实施“有因”检查的原因举例

表4. 因“数据可靠性和有效性问题”而要求实施“有因”检查举例
我们进一步对“数据可靠性和有效性”方面的原因进行了具体的分析。在此类别中,最常见的原因是为了核实申办者递交的生物等效性研究的数据是否准确。例如,生物等效性审评员注意到某例受试者在生物等效性研究中所有采样时间点所测得的药物浓度都低于定量下限。随即要求对其实施检查,以核实临床单位是否严格执行了公司的规程以确保受试者的用药剂量,并且核实不存在其他可导致生物等效性研究结果无效的分析缺陷。“方法验证不充分”是此类型中第二大常见问题。此外,如果FDA审评员发现申办者递交的材料中有信息不一致或相互矛盾且无合理解释的,则会要求对其实施检查。除上述提到的原因外,还有小部分检查则是基于潜在的不合规问题和不足,例如:研究方案偏离,研究者提供的信息与FDA获得的其他信息存在无法解释的不一致(见表2)。

图2. 2003年到2011年每年要求“有因”检查的数量
需要说明的是,本次研究中提及的多项检查并非是因为单一的问题而要求实施检查的。在通常情况下,由于研究报告中出现的多种问题而暴露的系统性问题,很可能会引起FDA审评员对研究是否有效的担忧,从而启动“有因”检查。例如,FDA审评员发现相同样本因为不同的原因多次重复检测,并且申办者对此类重测未提供充分的依据。此外,FDA审评员在审阅分析报告细节时,发现申办者提供的分析研究存在明显的不一致、不相关以及无效的问题。综合上述所有原因,审评员做出了要求“有因”检查的决定。表III和表IV呈列了FDA审评员要求实施“有因”检查的原因的某些典型案例。
对于每年ANDA申请中要求实施“有因”检查的数量,并没有明显的趋势。2003年,仅要求2项“有因”检查,但在2010年,则实施了23项“有因”检查(图2)。在9年研究期间,平均每年要求10项“有因”检查。
检查结果分为以下三种:无需采取措施(NAI),自愿采取措施(VAI)以及采取官方措施(OAI)。NAI是指在检查时没有发现违规情况或操作,或者违规情况并不需要采取进一步的监管措施。VAI是指在检查中发现有偏离法规的情况或操作,但是申请人随即采取自愿措施对此类情况或操作进行了整改。OAI则是指检查时发现违规情况/操作,建议采取监管和/或管理方面的措施。如图3所示,在本研究所考察的“有因”检查中,有15项属于NAI,有53项属于VAI,而15项则属于OAI。图3还显示,有7项尚未得出结论的检查。从这些数据可以看出,FDA审评员要求实施的“有因”检查中,有75%的检查会被合规办公室定性为存在潜在问题(VAI)或严重问题(OAI)。此类生物等效性研究将要求申办者采取相应的官方或自愿的纠正措施。

图3. 从2003年到2011年“有因”检查结果的类型
结论
本项研究探讨了FDA 对参与ANDA生物等效性研究的临床研究单位、分析研究单位及溶出研究单位实施“有因”检查的常见原因。导致采取官方及自愿纠正措施结果的检查可能会延长申办者的申请获得批准的时间,因此应当予以避免。希望通过此文章的发表可以为申请人在力争符合FDA法规方面提供方法,从而能够促进安全有效的药物更快地获得批准。
原文检索
Li, B.V., Davit, B.M., Lee, C.H. et al. AAPS J , 2013 Jan, 15(1): 10-4,作者:美国CDER仿制药办公室李冰等,翻译:王安娜,审校:董江萍
原文刊登于《国际药品检查动态研究》第2卷第1期(总第4期),2017,P20
来源:药渡(微信号 Pharmacodia)
为你推荐
 资讯
《转移性乳腺癌患者的重“质”人生》视频短片与“健康有心”乳腺癌患者生活质量手账同台发布
2026年10月31日,由北京爱谱癌症患者关爱基金会主办的创新赋能 以行践言第六届癌症患者康复支持大会在浙江湖州举行。
2026-11-02 17:38
 资讯
湖南将基层住院起付线统一压至200元,转诊不重复收费
近日,湖南省医保局、湖南省发展改革委、湖南省卫生健康委联合印发《关于贯彻落实国家〈关于医保支持基层医疗卫生服务发展的指导意见〉的通知》(湘医保发〔2026〕45号)。今后...
2026-11-02 16:40
 资讯
FDA批准首款质粒DNA免疫疗法上市
10月30日,美国FDA批准INOVIO开发的VOCERYQ(INO-3107),用于降低成人复发性呼吸道乳头状瘤(RRP)的手术频率,成为美国首款获批的质粒DNA免疫疗法,这也是DNA药物平台在人体疾...
2026-11-02 14:40
 资讯
健之佳因门店租赁模式补缴税款及滞纳金2.65亿元
10月30日晚间,健之佳发布,公司需规范补缴税款及滞纳金合计约2 65亿元。受此影响第三季度归母净利润由盈转亏,单季亏损3 12亿元。
2026-11-02 11:48
 资讯
奥精医疗涉嫌财务数据虚假记载被立案
11月1日晚,奥精医疗公告,公司于11月1日收到中国证监会对公司下发的《立案告知书》(编号:证监立案字0142026050号)。因公司涉嫌定期报告等财务数据虚假记载,根据《中华人民共...
2026-11-02 10:53
 资讯
华为首个三类医疗器械注册证获批,进军持续动态血糖监测赛道
近日,国家药监局发布的《2026年10月30日医疗器械批准证明文件送达信息》显示,华为取得持续葡萄糖监测系统的医疗器械注册证。申请人为华为终端有限公司,受理号CQZ2502000,注...
2026-11-01 21:11
 资讯
卫材将原研品种海乐卫国内权益交由亿帆医药运营
近日,亿帆医药与卫材(苏州)贸易有限公司正式签署商业化合作协议。根据协议约定,亿帆医药将获得卫材贸易旗下原研抗肿瘤药物海乐卫(Halaven,通用名:甲磺酸艾立布林注射液)...
2026-10-31 21:52
 资讯
砺博生物完成近亿元A轮融资
砺博生物成立于2022年,专注于AI赋能干湿闭环的靶标发现及靶向RNA小分子药物研发与优化。2025年8月,公司曾完成近亿元Pre-A轮融资,由天士力资本、磐霖资本联合领投,元生创投等...
2026-10-31 20:17
 资讯
美敦力创新医疗器械射频与脉冲双能量消融系统获批
近日,国家药品监管局批准了美敦力公司Medtronic, Inc 一次性使用磁定位标测双能量消融导管、心脏双能量消融系统、三维心脏电生理标测系统、一次性使用体表参考电极创新产品注册申请。
2026-10-30 15:42
 资讯
迈瑞医疗的三季报
报告显示,前三季度实现营业收入270 97亿元,同比增长4 89%;归母净利润71 84亿元,同比下降5 10%;经营活动现金流净额82 97亿元,同比增长14 08%。第三季度单季收入93 5...
2026-10-30 14:42
 资讯
盐野义拟出售在华仿制药业务
据业内消息,盐野义拟将所持南京长澳制药有限公司、深圳市联诚医药有限公司各100%股权,全部转让给浙江高跖医药科技股份有限公司。交易完成后,盐野义将彻底退出中国仿制药生产...
2026-10-30 14:08
 资讯
礼来三季度业绩超预期,再次上调全年业绩指引至910亿-920亿美元
10月29日,礼来公布2026年三季报,第三季度营收为243 97亿美元,同比增长39%;净利润64 51亿美元,同比增长16%。前三季度,礼来累计营收671 7亿美元,同比增长46%,净利润为2...
2026-10-30 10:23
 资讯
靶点LGR5
Petosemtamab(EGFR×LGR5)为一种靶向表皮生长因子受体(EGFR)和富含亮氨酸重复序列的G蛋白偶联受体5(LGR5)的在研IgG1双特异性抗体。
2026-10-30 09:15
 资讯
联影医疗三季报
报告显示,前三季度公司实现营业收入105 80亿元,同比增长19 43%;扣非净利润9 42亿元,同比下降10 49。不过第三季度好于上半年,营收35 29亿元,同比增长24 12%,较上半...
2026-10-29 16:16
 资讯
君实生物PD-1特瑞普利单抗适应症转常规批准,累计内地获批上市13项适应症
10月29日,君实生物发布公告,公司近日收到国家药监局核准签发的《药品补充申请批准通知书》,批准特瑞普利单抗注射液单药适用于含铂化疗失败包括新辅助或辅助化疗12个月内进展...
2026-10-29 15:10
 资讯
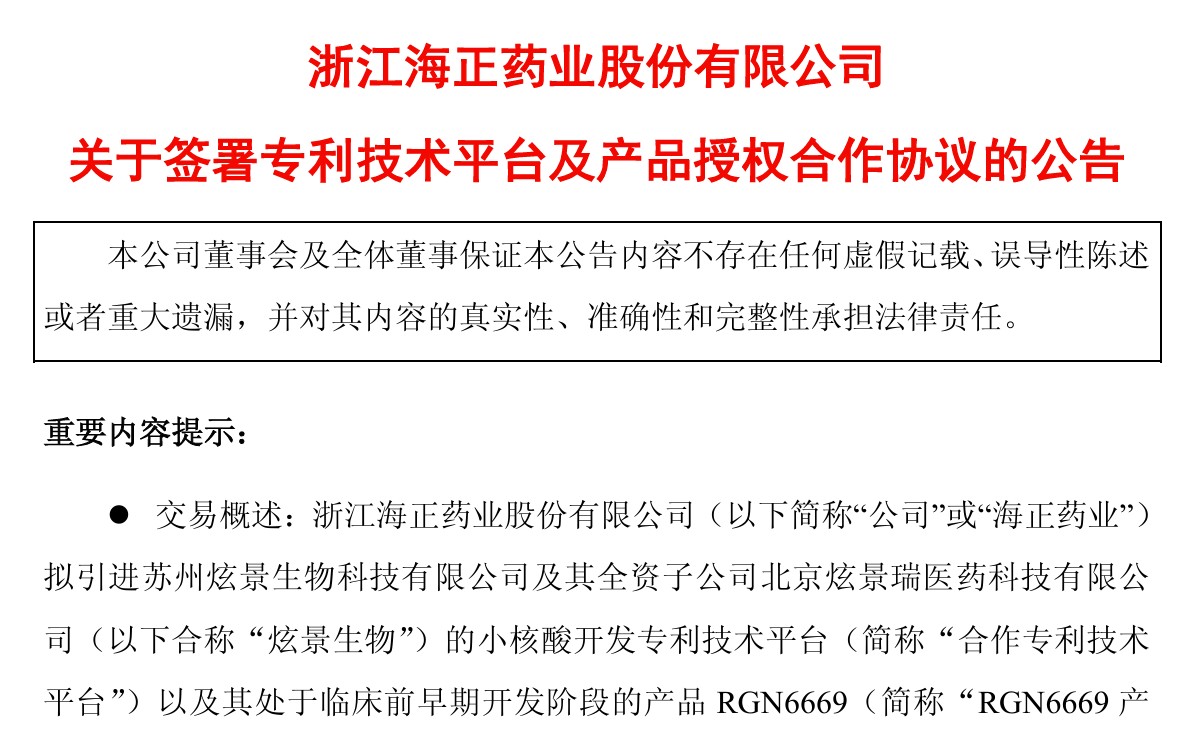
海正药业与炫景生物达成siRNA平台及管线授权合作,交易金额最高9.9亿元
公告显示,海正药业拟引进苏州炫景生物科技有限公司及其全资子公司北京炫景瑞医药科技有限公司的小核酸开发专利技术平台,以及其处于临床前早期开发阶段的产品RGN6669。
2026-10-29 10:54