
昨日(11月19日),国家药监局CDE发布关于《药品附条件批准上市技术指导原则(试行)》(以下简称指导原则)的通告,根据通告,《指导原则》自发布之日起正式施行。
两类情况药品临床期间即可申请批准
《指导原则》明确,附条件批准上市是指用于严重危及生命且尚无有效治疗手段的疾病、公共卫生方面急需的药品,现有临床研究资料尚未满足常规上市注册的全部要求,但已有临床试验数据显示疗效并能预测其临床价值,在规定申请人必须履行特定条件的情况下基于替代终点、中间临床终点或早期临床试验数据而批准上市。应对重大突发公共卫生事件急需的疫苗或者国家卫生健康委员会认定急需的其他疫苗,基于Ⅲ期临床试验期中分析数据,经评估获益大于风险的也可附条件批准上市。
对于哪些药品符合有条件批准上市,《指导原则》提出,治疗严重危及生命且尚无有效治疗手段的疾病以及公共卫生方面急需的药品,药物临床试验已有数据显示疗效并能预测其临床价值的;应对重大突发公共卫生事件急需的疫苗或者国家卫生健康委员会认定急需的其他疫苗,经评估获益大于风险的的药物在药物临床试验期间,可以申请附条件批准。
还需满足以下任何一种治疗效果
《指导原则》提出,附条件批准上市的药品应能提供有效治疗手段,还应具体应满足下列条件之一:
与现有治疗手段相比,对疾病的预后有明显改善作用;
用于对现有治疗手段不耐受或无疗效的患者,可取得明显疗效;
可以与现有治疗手段不能联用的其他关键药物或治疗方式有效地联用,并取得明显疗效;
疗效与现有治疗手段相当,但可通过避免现有疗法的严重不良反应,或明显降低有害的药物相互作用,显着改善患者的依从性;
可以用于应对新出现或预期会发生的公共卫生需求。
对于符合附条件批准情形的药品,可基于替代终点、中间临床终点或早期临床试验数据而附条件批准上市。申请人应充分评估说明所选择的替代终点、中间临床终点或选择早期临床试验数据与预期的临床获益之间的相关性、合理性,并提供相应的证据。
附条件上市后还要做到这些
鉴于附条件批准上市药品尚未满足常规上市注册的全部要求,因此申请人应与药品审评中心就上市后承诺完成的研究等内容共同讨论并达成共识。应至少包括如下内容:上市后临床研究计划、研究完成日期、最终临床研究报告提交日期以及上市后风险管理计划等,申请人应承诺按时完成所有的临床试验。
截止目前,已有多款临床急需药物得益于“有条件批准”获批上市,如我国首个原创阿尔兹海默症新药GV-971、首个国产PD-1单抗药物特瑞普利单抗,以及国外进口品种地舒单抗注射液、重组带状疱疹疫苗等
附药品附条件批准上市技术指导原则(试行)
一、概述
为鼓励以临床价值为导向的药物创新,加快具有突出临床价值的临床急需药品上市,根据《中华人民共和国药品管理法》、《中华人民共和国疫苗管理法》、《中华人民共和国中医药法》、《药品注册管理办法》,借鉴国际经验,结合我国药品审评工作实践,制定本指导原则。
附条件批准上市的目的是缩短药物临床试验的研发时间,使其尽早应用于无法继续等待的危重疾病或公共卫生方面急需的患者。支持附条件批准上市的临床试验数据质量应符合ICH以及国内相关技术指导原则的要求和标准。附条件批准上市不包括因临床试验设计或执行过程中存在缺陷而不能达到上市许可要求的情况。
通常,附条件批准上市药品的药学、药理毒理学要求与常规批准上市药品相同;对于公共卫生方面急需的药品或应对重大突发公共卫生事件的药品,可根据具体情况,结合药品的获益-风险进行评价。
在获得附条件批准上市后,药品上市许可持有人需按照药品注册证书中所附的特定条件,开展新的或继续正在进行的临床试验,这些临床试验通常是以确认预期的临床获益为目的的确证性临床试验,为常规上市提供充足证据。
本指导原则适用于未在中国境内上市销售的中药、化学药品和生物制品。
二、附条件批准上市的情形
(一)药物临床试验期间,符合以下情形的药品,可以申请附条件批准:
1.治疗严重危及生命且尚无有效治疗手段的疾病以及公共卫生方面急需的药品,药物临床试验已有数据显示疗效并能预测其临床价值的;
2.应对重大突发公共卫生事件急需的疫苗或者国家卫生健康委员会认定急需的其他疫苗,经评估获益大于风险的。
(二)相关定义
附条件批准上市是指用于严重危及生命且尚无有效治疗手段的疾病、公共卫生方面急需的药品,现有临床研究资料尚未满足常规上市注册的全部要求,但已有临床试验数据显示疗效并能预测其临床价值,在规定申请人必须履行特定条件的情况下基于替代终点、中间临床终点或早期临床试验数据而批准上市。应对重大突发公共卫生事件急需的疫苗或者国家卫生健康委员会认定急需的其他疫苗,基于Ⅲ期临床试验期中分析数据,经评估获益大于风险的也可附条件批准上市。
严重危及生命的疾病是指若不尽早进行治疗会在数月或更短时间内导致患者死亡的疾病或疾病的某个阶段,例如晚期恶性肿瘤等。
公共卫生方面急需的药品是指由国家卫生健康主管部门等有关部门依据国家公共卫生方面的需要提出急需上市的药品。
重大突发公共卫生事件急需的疫苗是指按照《突发公共卫生事件应急条例》、《国家突发公共卫生事件应急预案》等认定的重大突发公共卫生事件(II级)或者特别重大突发公共卫生事件(I级)相关疾病急需的预防用疫苗。
三、附条件批准上市的技术要求
(一)附条件批准上市的药品应能提供有效治疗手段,具体应满足下列条件之一:
1.与现有治疗手段相比,对疾病的预后有明显改善作用;
2.用于对现有治疗手段不耐受或无疗效的患者,可取得明显疗效;
3.可以与现有治疗手段不能联用的其他关键药物或治疗方式有效地联用,并取得明显疗效;
4.疗效与现有治疗手段相当,但可通过避免现有疗法的严重不良反应,或明显降低有害的药物相互作用,显着改善患者的依从性;
5. 可以用于应对新出现或预期会发生的公共卫生需求。
现有治疗手段是指在境内已批准用于治疗相同疾病的药品,或者标准治疗方法等。通常,这些治疗手段应为当前对该疾病的标准治疗。附条件批准上市的药品,在临床获益未经证实前不作为现有治疗手段。
(二)有效性评价的考虑要点
通常用于药物有效性评价的指标应为临床终点。临床终点是指可以直接反映药物疗效的特征或变量,即药物对患者感觉(例如症状缓解)、功能(例如运动性改善、延缓或阻止功能衰退等)或生存影响的直接评价。
对于符合附条件批准情形的药品,可基于替代终点、中间临床终点或早期临床试验数据而附条件批准上市。申请人应充分评估说明所选择的替代终点、中间临床终点或选择早期临床试验数据与预期的临床获益之间的相关性、合理性,并提供相应的证据。
1.很可能预测临床获益的替代终点
替代终点是指用于间接反映临床获益的终点指标,对于临床急需的药物,希望采用替代终点来快速评价疗效。
替代终点可以是实验室检查项目、放射影像学、体征或其他指标,其本身并不衡量临床获益,但可以预测临床获益。例如,在某些癌症类型中,肿瘤缩小(反应率)的影像学证据有可能预测整体生存率的改善。依据替代终点对临床获益的预测能力,其可以是已知能够合理预测临床获益的指标(可用于常规批准),或者是很可能预测临床获益的指标(可用于附条件批准)。
评估替代终点是否可以预测临床获益以及预测能力,需要根据疾病、临床终点和药物预期作用之间关系的生物学合理性以及支持这种关系的证据或经验进行判断。如,替代终点与疾病病因的关系、替代终点与临床终点的关系及其预测价值、替代终点与疾病预后之间流行病学关系的相关程度、药物对替代终点的影响程度与药物对临床终点的影响程度的一致性等。
在关键注册临床试验中,如果应用预先设定的很可能预测临床获益的替代终点指标评价疗效并获得阳性结果的,可申请附条件批准上市。
2.可以早期评估临床获益的中间临床终点。
中间临床终点一般是指在治疗慢性或渐进性进展疾病的临床获益评价中,通常认为短期临床获益很可能预测长期临床获益。例如,治疗多发性硬化病的药物在获得常规批准时需要提供2年的用药临床疗效评价,而在附条件批准时,中间临床终点指标则可以是1年的用药疗效评价。
在关键注册临床试验中,如果应用中间临床终点指标的研究结果可以合理预测该药品很可能具有疗效和临床获益的,可申请附条件批准上市。
3.早期临床试验数据
早期临床试验数据通常是指在开展确证性临床试验前所获得的临床数据。根据早期临床试验数据,可合理预测或判断其临床获益的,可以在完成确证性临床试验前申请附条件批准上市。
对重大突发公共卫生事件等急需的中药新药,高质量的中药人用经验数据或设计良好的临床研究总结可视为早期临床试验数据。
此外,对重大突发公共卫生事件等急需的创新疫苗,可考虑采用Ⅲ期临床试验期中分析数据支持附条件批准上市。例如,在疫苗的Ⅲ期临床试验中,可以按照方案设计,开展1-2次期中分析,由独立的数据监查委员会(IDMC)对期中数据进行审核,当期中分析结果显示试验疫苗在保护效力方面表现出优于安慰剂对照组并达到预先设定的标准,能够提示获益大于风险时,可申请附条件批准疫苗上市。
(三)附条件批准上市的沟通交流要点
与监管部门的沟通交流,在新药的研发过程中非常重要。在临床试验过程中,沟通交流的内容主要涉及临床试验方案的更新、临床试验中的相关问题的讨论等。
对于符合附条件批准情形的药物,申请人可以在临床试验期间提出附条件批准的申请。申请人应针对支持附条件批准的临床试验设计以及临床试验结果与国家药品监督管理局药品审评中心(以下简称药审中心)进行沟通交流。
1.开展用于支持附条件批准上市的临床试验前
鼓励申请人根据药物开发的实际情况,在拟用于支持附条件批准上市的临床试验开展前,与药审中心进行沟通交流,以明确下列问题:
(1)临床试验中所选择的替代终点指标或中间临床终点指标或早期临床试验数据的合理性及其可合理预测临床获益的标准;
(2)上市后临床试验的设计和实施计划。
(3)其他附条件批准的前提条件,包括药学、药理毒理学研究等。
2. 提交上市申请前
申请附条件批准上市前,申请人应当就已获得的临床试验数据、药学和药理毒理学数据、申请附条件批准上市的意向以及上市后临床试验的设计和实施计划、上市后风险管理计划等与药审中心进行沟通交流。沟通交流前,申请人应向药审中心提交已经完成的所有临床试验结果、申请附条件批准的理由和依据、上市后临床试验方案及完成期限、上市后风险管理计划等,经沟通交流认为符合附条件批准要求的,可提出药品上市许可(NDA)申请;对于不符合附条件批准条件和要求的,应视临床试验结果,决定是否继续产品的研发以及继续开展临床试验的方案设计等。
沟通交流会议纪要将作为附条件批准上市申请的受理、立卷审查和审评的重要依据。在上市申请审评期间,申请人仍可就上述内容与药审中心进一步沟通交流并达成一致意见。
四、附条件批准上市所附条件
(一)明确该药品为“附条件批准”
附条件批准上市的药品在说明书【适应症】/【功能主治】和【临床试验】项下,注明本品为基于替代终点(或中间临床终点或早期临床试验数据)获得附条件批准上市,暂未获得临床终点数据,有效性和安全性尚待上市后进一步确证。【批准文号】项下应注明“附条件批准上市”字样。药品标签中相关内容应与说明书保持一致。
(二)上市后要求
鉴于附条件批准上市药品尚未满足常规上市注册的全部要求,因此申请人应与药品审评中心就上市后承诺完成的研究等内容共同讨论并达成共识。应至少包括如下内容:上市后临床研究计划、研究完成日期、最终临床研究报告提交日期以及上市后风险管理计划等,申请人应承诺按时完成所有的临床试验。
1.上市后临床研究计划
上市后临床研究计划应包括临床试验总体计划、申请人承诺并经药审中心审评认可的各项临床试验方案。如,根据替代终点和早期临床试验数据而附条件批准上市的,应设计并完成以临床终点为主要终点指标的确证性临床试验。根据中间临床终点而附条件批准上市的,应继续完成确证性临床试验。
2.研究完成日期
申请人应综合考虑临床研究实际情况,明确并承诺上市后研究完成的日期。
3.临床研究报告提交日期
申请人应综合考虑临床研究完成后统计分析和撰写临床研究报告等实际情况,明确并承诺预计的临床研究报告提交日期。
4.上市后风险管理计划
药品上市许可持有人应当按照制定的上市后风险管理计划,对已存在或已识别的风险以及潜在风险采取相应的风险管理措施,保证患者用药安全。
附条件批准上市后开展新的或继续进行的临床试验,仍需符合ICH E6以及《药物临床试验质量管理规范》的相关要求,并需定期提交药物研发期间安全性更新报告(DSUR),直至药品常规上市。
药品上市许可持有人应按照药品注册证书中所附的特定条件,在规定期限内完成新的或正在进行的药物临床试验,以补充申请方式报药审中心申请常规批准上市。
【参考文献】
[1] U.S.FOOD And DRUG ADMINISTRATION(FDA). Guidance for Industry Expedited Programs for Serious Conditions – Drugs and Biologics.
[2]Beaver JA, Howie LJ, Pelosof L, et al. A 25-Year Experience of US Food and Drug Administration Accelerated Approval of Malignant Hematology and Oncology Drugs and Biologics: A Review. JAMA Oncol, 2018, 4(6):849-856.
[3] European Medicines Agency(EMA). Guideline on the scientific application and the practical arrangements necessary to implement Commission Regulation (EC) No 507/2006 on the conditional marketing authorisation for medicinal products for human use falling within the scope of Regulation (EC) No 726/2004.
来源:医谷网
为你推荐
 资讯
诺诚健华与礼来达成BD合作,最高1亿美元的首付款和近期付款
根据协议条款,诺诚健华有权获得最高1亿美元的首付款和近期付款,以及最高32 5亿美元的开发和商业化里程碑付款。此外,诺诚健华有权就许可产品的年度净销售额收取个位数百分比...
2026-09-24 16:12
 资讯
CDE:药物临床试验计算机化系统和电子数据指导原则
国际人用药品注册技术协调会( ICH)的 E6(R3)和中国药物临床试验质量管理规范( GCP)中均新增了计算机化系统和电子数据章节。
2026-09-24 15:30
 资讯
巴泰医疗完成近2亿元D轮融资
近日,巴泰医疗科技(浙江)股份有限公司宣布完成近2亿元D轮融资,本轮融资由创东方投资领投,浙江省4+1生物医药与高端器械产业基金、倚锋资本、中益仁资本及个人产业投资人共同...
2026-09-24 11:33
 资讯
销售里程碑付款合计不超过6.52亿美元,复宏汉霖与Amberstone达成合作
9月23日,复宏汉霖发布公告称,公司与Amberstone Biosciences, Inc 订立合作及许可协议,双方同意基于Amberstone专有的T-MATE™技术平台,就两款T细胞衔接器(T Cell Engag...
2026-09-24 10:34
 资讯
齐鲁制药4亿元认购同源康医药股权终止
近日,同源康医药发布公告称,到最后截止日期9月20日,齐鲁制药与同源康医药认购协议项下的若干先决条件尚未达成或获豁免。该认购协议失效。
2026-09-23 17:54
 资讯
罗氏mRNA药物Sefaxersen达到IgA肾病III临床试验终点
9月23日,罗氏宣布,正在进行的三期IMAgINATION研究中,Sefaxersen针对原发性IgA肾病(IgAN)成人的试验中,结果呈阳性,研究达到主要终点。研究结果显示,Sefaxersen在37周时相...
2026-09-23 16:19
 资讯
欧洲正在输掉制药投资竞赛——九家欧洲跨国药企巨头董事会主席的联合公开信
当地时间9月22日,阿斯利康、勃林格殷格翰、凯西集团、益普生、葛兰素史克、诺和诺德、诺华、罗氏、赛诺菲九家跨国药企董事会主席联合署名发表公开信《欧洲正在输掉制药投资竞赛...
2026-09-23 14:38
 资讯
中国生物医药创新提速,全球化与AI赋能开启新周期
近日,富瑞金融集团联合BioShanghai上海国际生物医药产业周,在上海成功举办首届生物医药行业媒体圆桌峰会。
文/张蓉蓉 2026-09-23 13:29
 资讯
礼来65亿美元建设休斯顿药品制造设施
美东时间9月21日,礼来宣布已开始建设耗资65亿美元的休斯顿制造设施,该设施将生产Foundayo及其他小分子药物和先进疗法的API。
2026-09-22 17:29
 资讯
百利天恒:触发第二笔2.5亿美元里程碑付款
2023年12月,百利天恒就iza-bren的开发与商业化权益与BMS达成全球战略合作,潜在总金额最高 84 亿美元。按照协议,BMS支付8亿美元不可退还、不可抵扣的首付款,外加两笔各2 5...
2026-09-22 16:10
 资讯
全国2000多家超市上线“蚂蚁阿福健康专区”
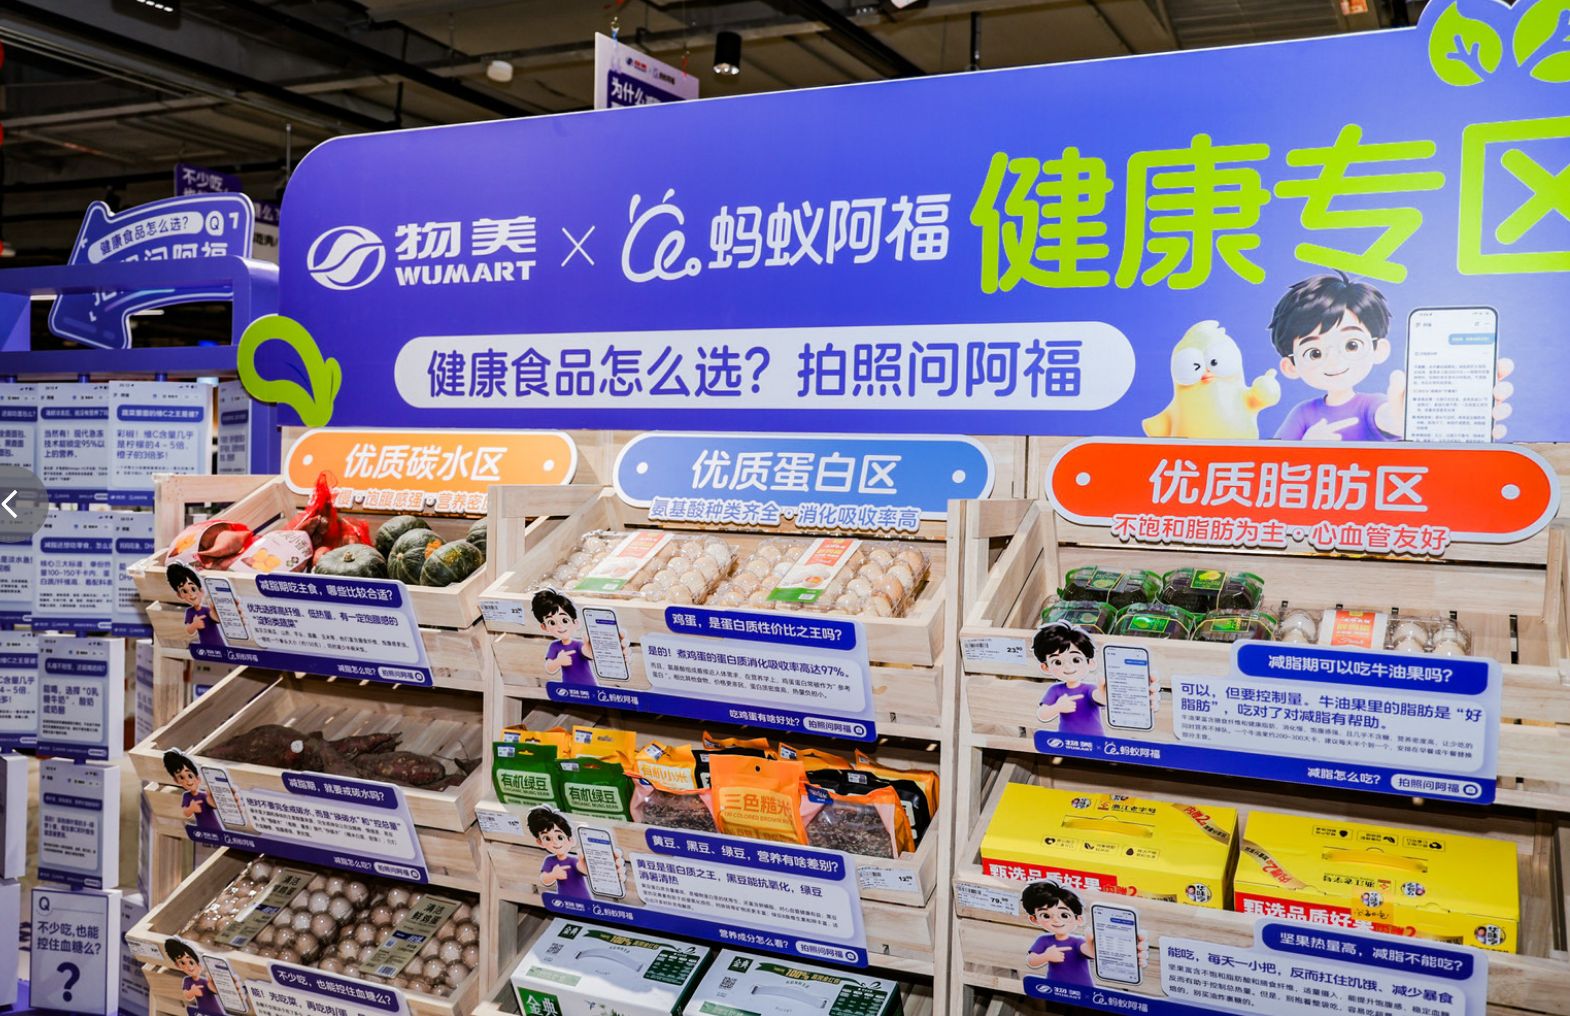
9月22日,医谷网获悉,全国已有2000多家超市门店陆续推出“蚂蚁阿福健康专区”,包括盒马、物美、Olé、银座、新天地、中商超市、重庆百货、大张、红府等多家连锁与区域零售品牌。
2026-09-22 15:00
 资讯
诺和诺德裁员1.3万人
9月21日,在伦敦资本市场日,诺和诺德公布重磅调整:本轮企业重组累计裁员1 3万人,超过此前9000-1000人的预期,也是公司近年力度最大的一次组织瘦身,裁员人数约占原有总人数的15%。
2026-09-22 14:55
 资讯
又有两家核药公司合并
9月21日,Telix Pharmaceuticals 宣布签署战略协议,收购德国同位素技术企业 ITM Isotope Technologies Munich SE 100%股权。
2026-09-22 11:44
 资讯
艾力斯伏美替尼新适应症上市申请获受理
公司递交的甲磺酸伏美替尼片用于具有表皮生长因子受体(EGFR)外显子19缺失或外显子21(L858R)置换突变的非小细胞肺癌(NSCLC)成人患者肿瘤切除术后的辅助治疗新适应症上市申请获得受理。
2026-09-22 10:50
 资讯
【直播】周二上午10点:2026医保数据发布系列公开课—医保数据赋能医疗机构发展(福州)
国家医保局:2026医保数据发布系列公开课—医保数据赋能医疗机构发展(福州)。
2026-09-21 17:47