
2022年6月14日,被认为迄今为止使用最多、效果最好的辉瑞新冠小分子口服药的Paxlovid,发布了其一项Ⅱ/Ⅲ期临床试验(EPIC-SR)的最新结果:试验宣告“失败”。因未达到主要终点(所有症状连续4天持续缓解),而次要终点(住院或死亡相关风险)不具备统计学意义,辉瑞终止了这项试验。
这项试验纳入的主要受试者人群感染毒株为奥密克戎,虽然业内也怀揣着这个试验能否做下去的疑惑,但由于此前辉瑞还称将招募到2000人志愿者入组,所以很多人也认为这个试验将继续做下去。
对尚未有一个新冠口服药获批的中国来说,辉瑞p药的这次失败意义重大。如果到了奥密克戎这个阶段,即使是辉瑞的P药也做不出抑制重症患者发展、改善轻症患者症状的临床结果,那国内审评标准依旧按照“住院或死亡患者比例”的临床终点设计是否合适?
在终止这项试验后,辉瑞依旧提交了P药申请上市的申请(此前FDA通过的是P药的紧急使用),根据此前的试验,辉瑞大概率会通过上市申请,但可能“适应症”人群会有所变化。
P药这次的“滑铁卢”意味着什么?
“我觉得现在这个结果,其实是辉瑞主动放弃了。”一位制药行业科学家表示,无论在主要临床终点(症状持续改善4天)和次要临床终点(住院或死亡相关风险)都无法达成最后的预期结果,“也就是说到了奥密克戎这个阶段,即使是辉瑞的P药也做不出抑制重症患者发展、改善轻症患者症状的临床结果”。
原因其实很简单,并非是Paxlovid已经失效——此前的新冠流行毒株是原始毒株和德尔塔,P药的获批是基于在原始毒株/德尔塔毒株感染人群的临床试验,且这部分人群尚未打过疫苗。而P药的Ⅱ/Ⅲ期临床试验(EPIC-SR)的受试者主要感染的是奥密克戎毒株,其中,EPIC-SR的“SR”是指标准风险(Standard Risk)的人群——通俗理解是虽存在一定风险,但有更大可能自愈的人群。
主要的临床终点未达到,可以简单理解为吃不吃P药受试者的症状都没有明显缓解,即对轻症患者无缓解症状的药效。而次要临床终点未达到的原因是,不管在治疗组还是安慰剂组,因奥密克戎感染发展住院的重症人数或死亡病例都太少了。
据半年前、2021年12月辉瑞对P药Ⅱ/Ⅲ期临床试验(EPIC-SR)的中期结果分析,治疗组有3个住院或死亡相关风险相关事件(3/428),安慰剂组有10个住院或死亡相关风险相关事件(10/426),治疗组的住院或死亡相关风险降低了70%。
在新披露的数据中,入组人数扩大,但结果甚至更糟糕了一点:截至2021年12月登记的1153名患者的最新分析结果中,治疗组的住院或死亡相关风险降低了51%,同样未达到统计学显著性(治疗组:5/576;安慰剂组:10/569)。
从临床统计的意义上,以上两位数的样本量远远不够。但Ⅱ/Ⅲ期临床试验(EPIC-SR)的结果也并非全无作用,相比安慰剂组,Paxlovid治疗组所有患者与COVID-19相关的就诊次数显著减少62%(p=0.0228),所有患者平均住院天数减少了72%。
虽然这些数据未达到临床的主要和次要终点,但指向的结果与P药的II/III期临床(EPIC-HR),其中的HR(high-risk)是指高风险人群——结果一致,所以辉瑞决定本月依旧将EPIC-SR试验中观察到的可用数据向FDA提交,用以支持基于EPIC-HR试验的新药申请,即P药在“进展为重症风险人群”的适应症申请。希望P药能在FDA的紧急获批使用之后,能正式上市。
“Paxlovid在High Risk(高风险)人群上的临床试验是成功的,获批的临床终点是在原始毒株和德尔塔毒株中减少重症率。但在‘症状改善’上,Paxlovid在High Risk(高风险)人群上也是失败的。这次就看FDA给它怎样的适应症人群。”以上制药行业科学家表示,EPIC-HR临床试验是2021年11月前做的,其主要受试人群是德尔塔感染者,此次做更多人群的临床试验是为了获得P药更大的人群覆盖和永久性上市的机会,“最终还是看FDA的审评结果,并不是说现在奥密克戎毒株上失败了,感染奥密克戎的人群就不能使用了。”
除了EPIC-HR和EPIC-SR以外,辉瑞对P药在密接人群中预防感染也开了Ⅲ期临床试验EPIC-PEP即预防感染的临床试验。2022年4月,辉瑞宣布EPIC-PEP研究也未能达到主要终点,不能达到暴露后预防的效果。
国产新冠药尚有未获批,审评标准扮演什么角色?
辉瑞P药在奥密克戎感染者的临床试验“失败”,不代表最终FDA不批准它上市。但如果通过其上市,FDA可能也会考虑改变新冠口服药在奥密克戎毒株感染者中的审评标准。
而在国内,当新冠毒株发生改变,感染者以无症状感染者和轻中症为主时,CDE(国家药监局药品审评中心)的审评标准从今年2月份就没有改变。目前为止,国产新冠口服药尚未有一例获批,此前业内认为,与CDE指引中的临床终点设置也有关联。
在2022年2月CDE发布的《新型冠状病毒肺炎抗病毒新药临床试验技术指导原则(试行)》中,将有效性终点依旧设置为按照包括“住院或死亡患者比例”“恢复时间”等等,尤其是对于确证性临床试验,针对轻型和/或普通型患者,“降低低重/危重患者的死亡发生率”是首要研究目的。
在实际情况中,2022年4月,多位业内人士曾表示,新冠口服药Ⅲ期临床的国家药监局审批标准,依旧是以“改善重症、住院率”和“改善症状”为临床主要终点。如果不按照以上指标做临床终点,基本不会被获批做Ⅲ期临床。
当奥密克戎成为COVID-19的主要毒株时,由于感染人群大多是无症状感染者和轻症,重症和住院人数占比很少,这使得重症受试者的入组极为艰难。曾有专家和上市公司呼吁将“降低病毒载量”这一指标作为主要的临床终点,但病毒载量和症状、传染性并不绝对正相关。
在一个网传的电话会记录中,中国疾控中心流行病学首席专家吴尊友曾明确否决了这一做法:“病毒载量不属于Ⅲ期临床试验的主要指标,Ⅲ期临床试验指标的选择应当还是取决于对疾病严重情况的观察。病例在国内外都可以获得,需要与医院、医生进行联系合作。临床难做不应该是药监局降低审评标准的理由。”
但到了5月,君实称VV116与辉瑞P药的头对头的Ⅲ期临床获得成功,因为辉瑞P药是经CDE批准引入使用。在逻辑上,似乎和辉瑞P药的比照成功,就意味着能顺理成章通过评审,但当时,辉瑞P药尚未公布Ⅱ/Ⅲ期的临床试验(EPIC-SR)的最终结果。
目前,审评标准是否变化,也扑朔迷离了起来:如果批准VV116,那辉瑞P药在改善中轻症患者的临床症状这一终点并未成功,因为P药通过FDA审评,是基于其改善重症患者住院和死亡率上的临床试验(EPIC-HR)终点,而且受试者以住院率高、重症率高的原始毒株或德尔塔毒株感染者为主,且未接种新冠疫苗。而VV116“头对头”试验的受试人群以奥密克戎感染者为主,大多数感染者也接种了疫苗——受试者人群就不同。
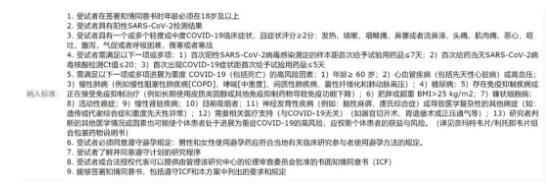
来源:中国临床试验注册中心
从临床试验终点和对药效实际期待的角度,君实的VV116的“头对头”试验,更应该与P药这个已经终止的Ⅱ/Ⅲ期临床试验(EPIC-SR)做对比。
VV116“头对头”试验的正式科学名称为:在轻-中度COVID-19伴有进展为重度,包括死亡的高风险COVID-19受试者中评价JT001(VV116)对比Paxlovid的有效性和安全性,君实的头对头试验中,受试者纳入标准包含“需满足以下一项或多项进展为重度COVID-19(包括死亡)的高风险因素”。
在辉瑞P药Ⅱ/Ⅲ期的临床试验(EPIC-SR)中,受试者的纳入标准也具备同样的特点:一种是已经全程接种过新冠疫苗且至少具备一种进展为重症疾病风险因素的受试者;另一种是没有接种过新冠疫苗,并且不具备进展为重症疾病风险因素的受试者。
辉瑞对此补充说明,在获得P药对高风险人群的EUA(紧急使用授权)后,对方案进行了修订,以排除高危人群,并允许纳入未接种新冠疫苗或最后一次新冠疫苗超过12个月、无发展为重症风险因素的患者——通俗点说,是看看不受疫苗保护的一般人群服药P药的效果。
仅从两家公司公开的披露信息来看,P药针对Ⅱ/Ⅲ期临床试验(EPIC-SR)人群划分更严格和更详细。
5月,由于君实宣布实验成功是由于主要研究终点(至持续临床恢复的时间)达成,对多个次要终点的结果并未提及,加之实验本身是单盲实验,公告一出,便争议声不断。
之后,在一份5月24日的路演纪要录音中,君实生物回应了部分争议,表示正等待pre-NDA(新药上市申请)会议,如果监管部门对结果满意,并且同意君实提交主要临床终点数据,期待VV116获批。
此外,君实生物还表示真正递交NDA的时候“一定是法理上成熟了”。次要终点没披露的原因是“一般的写法就是写临床主要终点”,达到了与CDE申报的可沟通条件,而且其次要终点有11个,一些次要终点需要观测28天,“需要到28天才能揭晓”。
不管君实以上说法能否能服众,目前VV116还尚未获批。需要注意的是,一旦VV116真的获批,这标志着国家的药审部门对于新冠口服药上市的审评标准已发生确凿改变。
如果真有这一天,这可能是监管部门针对真实世界现实情况的顺势而为。而在以上君实生物的路演录音中,君实方面也提及:在中国的真实世界研究中,辉瑞的P药对于病人的痊愈时间也有改善——而这一点,在辉瑞刚刚宣布失败的P药Ⅱ/Ⅲ期的临床试验(EPIC-SR)结果披露中也有提及。
失败会改变药企和评审标准吗?
对于国内所有还在投入新冠药物研发的药企来说,P药的这次失败是个相当大的警示。
对新冠治疗药物的研发来说,有一种悲壮的“宿命论”。辉瑞的P药无疑是幸运的,赶上了原始毒株和德尔塔毒株感染人群的一个窗口期,通过FDA的紧急审批。让制药界人士感到无奈的是,面对不断变化的新冠毒株,在药物研发上,多了许多不确定性。
“对药物来说,研发的时间点是一个‘坝’,窗口期越大,越能看出一个药的药效,等到窗口越小的时候,就需要非常大的样本量才能看出药效。”辉瑞的P药在以奥密克戎为主的感染阶段,就遭遇了这样的困境。
而中国开发新冠口服药的药企,错失了辉瑞P药之前的幸运。
“哪怕你的药比辉瑞的药好很多,恐怕在轻中症和重症上都难以做出临床终点,很难有合适的人群让你得到药物有效的结果。”以上制药行业的科学家表示。
在如今奥密克戎毒株的流行状态下,不仅High Risk的患者本身会越来越少,而且在High Risk的人群中,没有接种新冠疫苗的人也会越来愈少,使得符合标准的受试者入组困难——这些道理之前已经讲过。
而如今面临的新问题,是针对Standard Risk(标准人群)人群的症状改善试验也宣告失败,这意味着中轻症人群的市场也受到阻碍。目前君实生物的VV116尚未获批,即使VV116未来获批,其他药企也都效仿其临床试验设计,还要考虑一个最重要的前提——其他药企和君实生物一样,获得“特事特办”的审评倾斜。
据国家药监局发布的《2021年度药品审评报告》,截至2021年底,已有55个品种新冠病毒治疗药物申请IND(新药临床试验),其中小分子抗病毒药物有10个。
“在美国做新药,如果有一个同类最优的药跑出来,其他药企就兴趣不大了。但在中国不是这样。”上述制药行业科学家表示,目前扎堆做新冠口服药,也可能造成大量资源的浪费。
在心理学和政治意义上,新冠疫情中是否有“治疗药物”,依然是增加人们心理安全感和国家抗疫底气的一个重要标志。中国依然需要有自己的新冠口服药。
但中国的企业,依然寄希望于审评标准的改变。病毒和流行状态在改变,药政方面的审评标准也有可能改变。未来新冠口服药的获批可能变得更容易些,“临床设计指引的目的是明确药物评价标准,目前从P药来看,轻重症都做不出结果,指引可能也有改变的空间”。
来源:深蓝观 作者:郑洁
为你推荐
 资讯
恒瑞医药携64项创新成果亮相 ESMO,持续探索肿瘤治疗新路径
2026 年 10 月 27 日,2026 年欧洲肿瘤内科学会(ESMO)年会近日于西班牙马德里圆满举办。
2026-10-27 16:27
 资讯
君赛生物TIL疗法诺吉仑赛注射液申报上市
根据君赛生物消息,10月23日(西班牙当地时间),在欧洲肿瘤内科学会(ESMO)上,君赛生物以最新突破摘要(Late-Breaking Abstract, LBA) (LBA55) 口头报告形式公布诺吉仑赛...
2026-10-27 15:24
 资讯
取消2个国家集采药品中选资格并将相关企业列入违规名单
近期,2家国家组织药品集采中选企业未能按集中带量采购协议供应约定采购量,经相关部门约谈督促,仍无法满足医疗机构需求。
2026-10-27 12:00
 资讯
加速“从展台到患者”,吉利德创新成果集中亮相第九届进博会
在500平方米展台上,吉利德将集中展示其在HIV、肝脏疾病、肿瘤及抗真菌等领域的全球创新成果,以及多款创新疗法从“展品”走向临床、惠及中国患者的最新进展,更将带来携手多方...
2026-10-26 19:29
 资讯
国家药监局批准创新医疗器械人类3号和10号染色体异常细胞检测试剂盒上市
近日,国家药品监管局批准了珠海圣美生物诊断技术有限公司人类3号和10号染色体异常细胞检测试剂盒(荧光原位杂交法)创新产品注册申请。
2026-10-26 17:50
 资讯
研发成果持续落地,华东医药四项研究集中入选ESMO 2026
其中,ROR1靶向抗体偶联药物(ADC)HDM2005在转移性去势抵抗性前列腺癌与非霍奇金淋巴瘤两个方向各有一项Ⅰ期研究入选,FGFR2b靶向 ADC HDM2020报告Ⅰ期剂量递增阶段结果,独...
2026-10-26 16:47
 资讯
国家药监局优先审评批准1类创新药阿舒克森片上市
近日,国家药品监督管理局通过优先审评审批程序,批准Bayer AG申报的1类创新药阿舒克森片(商品名称:舒华博)上市。
2026-10-26 16:32
 资讯
国家药监局、国家海关总署增设云南省清水河、猴桥口岸,广西钦州港口岸为药材进口边境口岸
近日,国家药监局、国家海关总署增设云南省清水河、猴桥口岸,广西钦州港口岸为药材进口边境口岸。
2026-10-26 15:35
 资讯
英飞凡联合安泰适一线治疗广泛期小细胞肺癌 Ⅲ期临床试验结果发布
DeLLphi-305 Ⅲ期临床试验结果显示:英飞凡联合安泰适一线治疗广泛期小细胞肺癌,将死亡风险降低58%
2026-10-26 14:01
 资讯
英国成立国家级人工智能生物安全实验室
据英国内阁办公厅周六发布公告,英国将设立一个国家级人工智能(AI)生物安全实验室,以帮助加强其应对新出现生物威胁的防御能力。该实验室将由OpenAI、Anthropic与Google DeepMi...
2026-10-26 12:03
 资讯
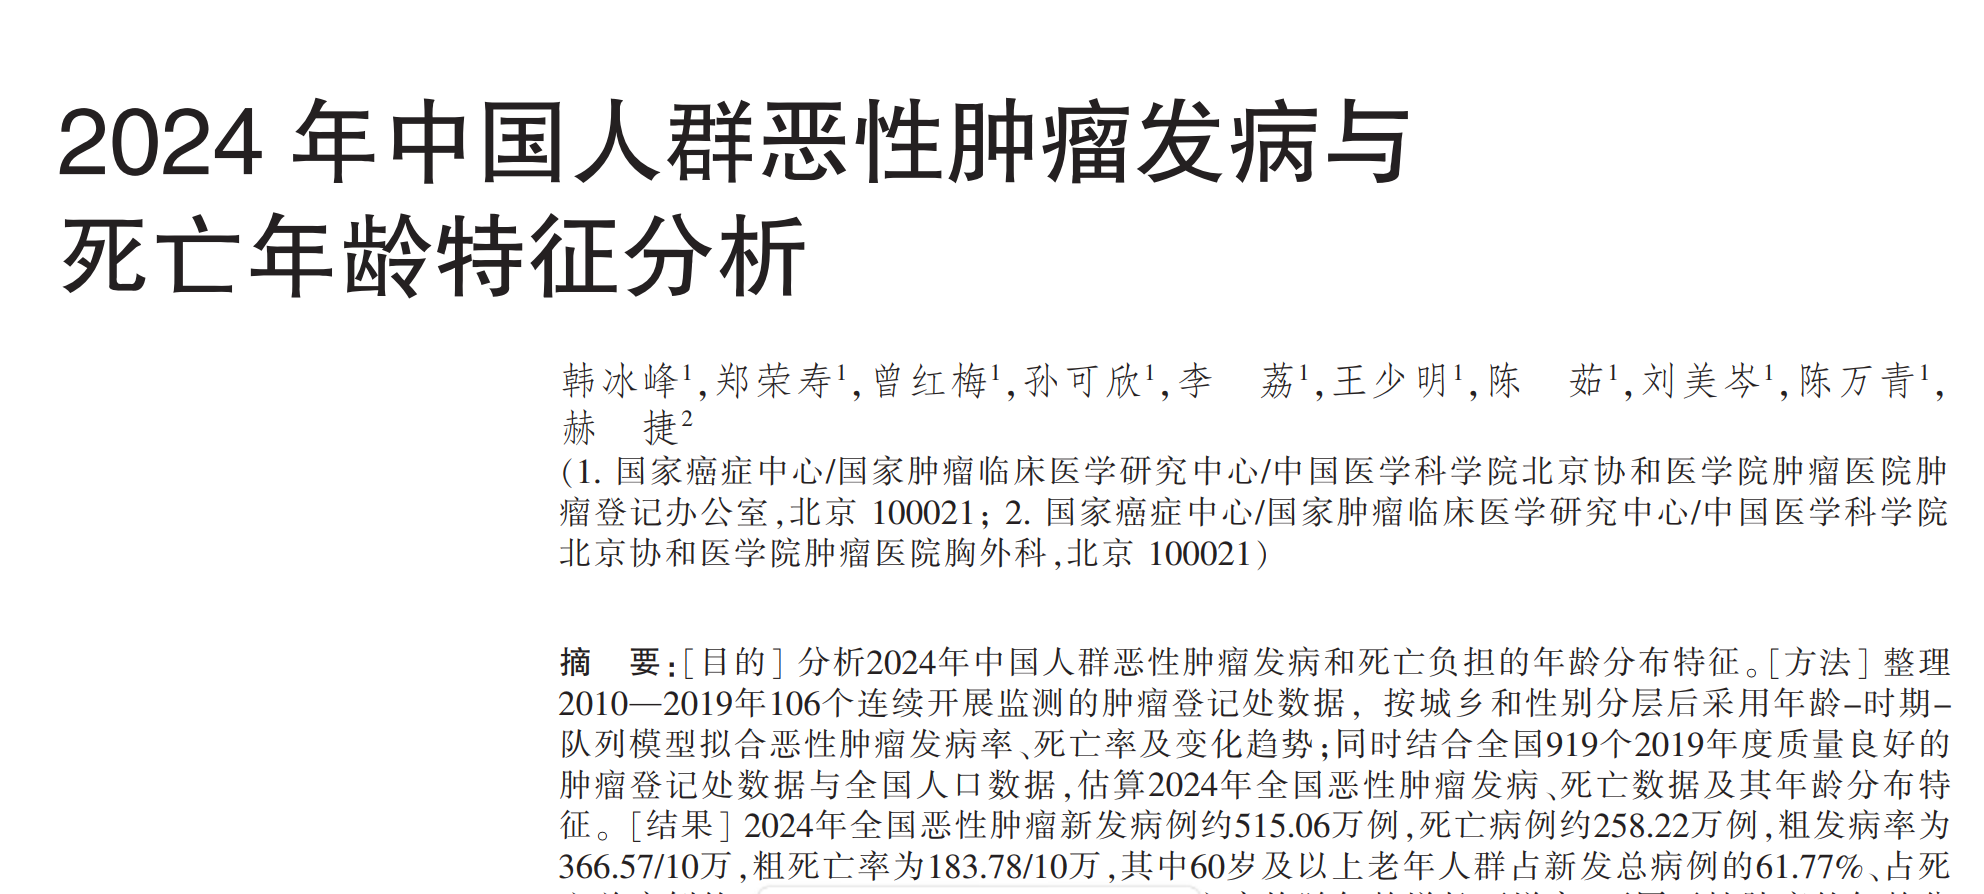
国家癌症中心最新研究:20-39岁,甲状腺癌发病率居首位,乳腺癌居女性死亡率首位
近日,国家癌症中心最新发布《2024年中国人群恶性肿瘤发病与死亡年龄特征分析》,该为最新关于全国癌症分布的数据分析。
2026-10-25 20:38
 资讯
国务院常务会议 研究统筹人口与经济社会发展有关工作
要加快建设生育友好型社会,持续完善婚嫁、生育、养育、教育等政策,优化面向家庭的财税、社保、住房等支持举措,努力稳定新出生人口规模。
2026-10-25 14:19
 资讯
再鼎医药配售融资2.41亿美元
10月23日,再鼎医药发布公告,再鼎医药与投资者订立证券购买协议,以每股ADS 22 04美元的价格发行1134万股美国存托股份,净筹约2 41亿美元(折合人民币约14 74亿元)。
2026-10-23 13:29
 资讯
百奥泰拿下全球重磅药物首仿
10月23日,百奥泰的发布公告,近日公司收到国家药监局核准签发的关于司库奇尤单抗注射液(BAT2306,商品名:优卓美)的《药品注册证书》。
2026-10-23 11:36