
日前,CDE发布了《境外已上市境内未上市药品临床技术要求》,其适用范围为(1)境外已上市的原研化学药品和治疗用生物制品;(2)境内外化学药品仿制药。同时,对用于临床缺乏有效治疗手段的危重疾病和罕见病治疗药品等,监管机构持鼓励态度,以解决公众用药可获得性为首要前提进行审评审批。

境外已上市药品境内上市或仿制,是解决我国患者对临床迫切需求领域药品的可获得性和可及性的重要手段。为加快此类药品研发上市进程,加强科学监管,依据《药品注册管理办法》(总局令第27号)及其配套文件,药审中心组织制定了《境外已上市境内未上市药品临床技术要求》(见附件)。根据《国家药监局综合司关于印发药品技术指导原则发布程序的通知》(药监综药管〔2020〕9号)要求,经国家药品监督管理局审核同意,现予发布,自发布之日起施行。
特此通告。
国家药品监督管理局药品审评中心
2020年10月9日
境外已上市境内未上市药品临床技术要求
一、背景
境外已上市药品境内上市或仿制,是解决我国患者对临床迫切需求领域药品的可获得性和可及性的重要手段。为加快境外已上市境内未上市原研药品及仿制药品研发上市进程,依据《药品注册管理办法》(总局令第27号)及其配套文件,结合《接受境外临床试验数据的技术指导原则》(2018年52号文),制定对此类药品临床研究和评价的技术要求,为工业界、学术界和监管机构提供技术参考。
二、适用范围
本技术要求适用于境外已上市境内未上市的药品,主要包括两类情形:(1)境外已上市的原研化学药品和治疗用生物制品;(2)境内外化学药品仿制药。
三、基本考虑
境外已上市境内未上市药品的临床技术要求,应遵循临床评价基本逻辑,在充分评价中国患者临床需求、境外原研药品临床安全性和有效性、以及种族因素影响的基础上,基于中国患者获益/风险评估的需要,确定其在境内上市需开展的临床试验技术要求。
四、临床评价基本逻辑
(一)临床需求评估
应分析拟申报适应症在我国的疾病流行病学现状、疾病严重程度和预后,现有治疗手段及其局限性,明确该药品与国内现有治疗手段的比较优势,进而对中国患者临床需求的程度做出判断。
对用于临床缺乏有效治疗手段的危重疾病和罕见病治疗药品等,监管机构持鼓励态度,以解决公众用药可获得性为首要前提进行审评审批。
(二)有效性和安全性评价
首先,应基于原研药品的临床研究数据,按照中国相关技术要求,对药品的有效性和安全性进行科学评价。评价步骤为:
1.明确临床数据来源
主要包括两部分数据,一是用于注册的临床试验数据,二是上市后临床数据。同时要关注国外监管机构对原研药品的动态评估。
2.评估境外临床试验数据质量
科学评价临床试验数据的前提是,临床试验按照国际通行GCP开展,临床试验数据应具有真实性、准确性、完整性和可溯源性。申请人可向药品审评部门提供证明支持其上市申请的临床试验数据质量的相关文件或资料。境外管理规范国家的监管机构核查结果和结论可作为临床试验数据质量评估的参考。中国药品监管机构基于风险对用于支持在中国境内注册上市的临床试验数据进行必要的核查。
3.了解生物药剂学与临床药理学特征
生物药剂学,应关注剂型生物利用度/生物等效性(BA/BE)、食物影响和体外溶出曲线数据。临床药理学,应关注药代动力学(PK)、药效动力学(PD)、药代动力学/药效动力学(PK/PD)相关性、药物相互作用等,为临床安全有效应用提供依据。应参考ICHE5和E17等指导原则,对中国患者人群与境外研究人群可能存在的PK和/或PD种族差异进行评估。
4.评估总体有效性和安全性
按照现行的有效性和安全性评价标准,对境外注册临床试验数据和上市后数据进行系统评价,确定研究药物的总体有效性和安全性,并评估总体人群用药的获益是否大于风险。
(三)种族敏感性分析
种族敏感性分析,应重点关注中国患者人群与境外人群PK和/或PD差异可能带来的安全性和有效性影响。该分析应在首先确定药品总体人群获益大于风险的前提下,遵循ICHE5指导原则要求,对已有境外临床试验数据进行种族敏感性分析。种族敏感性分析的内容涉及相关体外、人体PK、PD、有效性和安全性等进行整体评价,判断中国患者人群在治疗反应方面与境外人群是否存在种族敏感性差异,并分析境外监管机构根据临床试验数据审评情况采取的监管措施。对于境外已经开展过充分的种族敏感性研究的,申请人在递交上市或仿制申请时还应考虑中国的实际情况,疾病和医疗实践是可能影响治疗反应的两大因素,故也应一并进行分析研判。
(四)基于中国患者获益/风险评估进行决策
在原研药品的临床研究数据足以支持该药品用于总体人群的获益大于风险的基础上,应基于中国患者与境外人群种族因素影响的数据分析,做出审评决策。如分析数据显示,中国患者治疗反应与总体人群结果一致,则可支持其上市。如存在差异,则需基于相关研究数据评估差异对中国患者用药的安全性和有效性是否产生影响,产生影响的,应进一步评估申请人是否进行了针对性研究并采取了必要的措施,包括:种族因素相关的用法用量调整、禁忌或注意事项内容的增加等,以支持其用于中国患者。在进行了针对性研究并采取了必要的措施后,如该药用于中国患者的获益大于风险,则可支持其上市。
五、临床试验要求
对于境外已上市境内未上市的药品,需结合药品具体情况,按照临床评价的基本逻辑对原研药品的临床研究数据进行充分评价,根据评价结果确定临床试验要求。对于不同研发背景的药品,其所需开展的临床试验应具体问题具体分析。
(一)境外原研药品
鼓励境外原研药品自临床早期研发阶段即在中国同步开展临床试验,如以国际多中心临床研究的方式,在相同临床试验设计和实施条件下,对中国患者人群和境外患者人群同步开展人体PK、PD、PK/PD、有效性和安全性等系统临床试验。这些系统临床试验将有助于获得种族因素影响相关的完整证据链的直接证据,有助于在总体人群安全性和有效性评价的基础上,进一步比较分析中国患者人群与全球总体人群在剂量-暴露-效应关系、有效性和安全性等方面是否存在差异以及差异的大小,有助于在发现差异时进行综合评估,全面权衡药品用于中国患者临床获益/风险,进而支持其上市申请。研究设计应遵循ICH相关指导原则(如 ICHE5和ICHE17)的建议。
不同境外申请人对于原研药品的全球临床研发策略不同,导致其在递交申报资料时临床试验数据的内容和支持性程度不同,故应按照临床评价的基本逻辑,根据中国患者临床需求、已完成临床试验的研究数据、种族因素影响分析结果等,确定对境外原研药品的临床试验要求。
临床试验要求主要包括以下3种情形:
1.安全有效且无种族敏感性
经评估,该药品安全有效且无种族敏感性的,可考虑豁免境内临床试验。
对于全球数据中已有中国人群PK、和/或PD、有效性和安全性数据,经分析认为其用于中国患者的获益大于风险的,相关境内外临床试验数据可直接用于支持上市申请。
对于全球数据中没有中国人群相关数据,但有较充分的种族因素相关研究和分析数据且未见明显种族因素影响的药品,应具体问题具体分析:(1)用于严重或危及生命疾病、罕见病且无有效治疗手段的药品,或用于此类疾病且较现有治疗手段具有明显提高疗效或安全性等优势的药品,可考虑在严格风险控制的前提下批准上市,并应开展上市后有效性和安全性临床试验以支持药品全生命周期获益/风险评估。(2)对于较现有治疗手段未见明显临床优势的药品,应参考“五(一)2”项相关要求进行临床试验。
对于境内已上市药品增加境外已批准境内未批准的新剂型(有临床优势的)、新给药途径、新用法用量,用于境内已上市药品已批准适应症的情形,以及境外已上市境内未上市新复方药品中各单药均已在境内上市的情形,在同时满足以下条件时,可考虑基于境外临床试验数据评价情况,减或免临床试验:①已上市原研药品完成的临床试验数据显示,该药品用于中国患者的获益大于风险,且与境外人群数据相比未见明显种族因素的影响;②递交的该药物新剂型、新给药途径、新用法用量,或新复方的境外临床试验数据可用于充分评价其安全性和有效性。
对于境内已上市药品增加境外已批准境内未批准的新适应症的情形,除应遵循上述临床评价基本逻辑和临床试验要求外,因涉及疾病和药物等多维度复杂因素,应具体问题具体分析,建议申报前与监管机构进行沟通。
2.安全有效但缺乏种族敏感性数据或存在种族敏感性
经评估,该药品安全有效但缺乏种族敏感性数据或已有数据提示存在种族敏感性的,应开展相关桥接性临床试验。
全球数据缺乏种族因素影响相关研究和数据的,应开展必要的PK,和/或PD,有效性和安全性研究,以支持该药品上市申请。
全球数据显示种族因素对安全有效性评价存在影响的,应开展必要的临床试验(包括剂量探索等),以支持该药品的上市申请。
3.安全有效性数据不充分
经评估,该药品安全有效性数据不充分的,申请人应慎重研发,如拟继续研发,应按新药要求开展必要的探索性和确证性临床试验。
4.临床数据显示无效或存在安全性问题
如有充分证据证明该药品无效或存在严重安全性问题的,则不建议其在中国开展临床试验。
(二)境内外仿制药品
对于境外已上市境内未上市药品的仿制药的临床试验要求,需结合原研药品临床评价结果及制剂学两个方面的因素综合考虑后确定。
1.基于临床评价结果的考虑
基于原研药品临床评价结果,开展必要的中国患者人群临床试验的要求与原研药品一致(详见五(一))。由于难以获得原研药品完整临床试验数据,可能影响对原研药品进行充分临床评价,故通常需开展必要的临床试验以支持仿制药用于中国患者的安全性和有效性评价。
2.基于制剂学因素的考虑
对于仿制药制剂学方面评估,需基于药品特点具体问题具体分析。具体如下:
首先,应确定参比制剂,通常应选择具有充分有效性和安全性数据的原研产品,且主要为欧盟EMA、美国FDA和日本PMDA批准上市并被列为参比制剂的药品。同时,应根据“关于发布化学仿制药参比制剂遴选与确定程序的公告(2019年第25号)”要求,对所选参比制剂进行认定。
其次,应根据药学和生物药剂学特征,通过研究证明仿制药品与原研产品质量与疗效一致性。如口服固体制剂,除进行与原研产品药学研究比较之外,还应参照已发布的技术要求,开展生物等效性研究等。对于复杂剂型(脂质体、微乳、外用制剂等),则尚需结合药物及适应症特点,在药学和非临床对比研究和评价的基础上,考虑必要的临床试验,以支持仿制药品与原研药品间疗效和安全的可比性评价。
来源:CDE
为你推荐
 资讯
依视路星趣控亮相第九届进博会,展示本土儿童青少年近视管理中期研究新进展
展会现场,依视路星趣控不仅重磅分享了最新的本土临床研究中期成果,还全面展示了覆盖近视前期干预及配戴管理的全周期近视管理产品矩阵
2026-11-13 17:17
 资讯
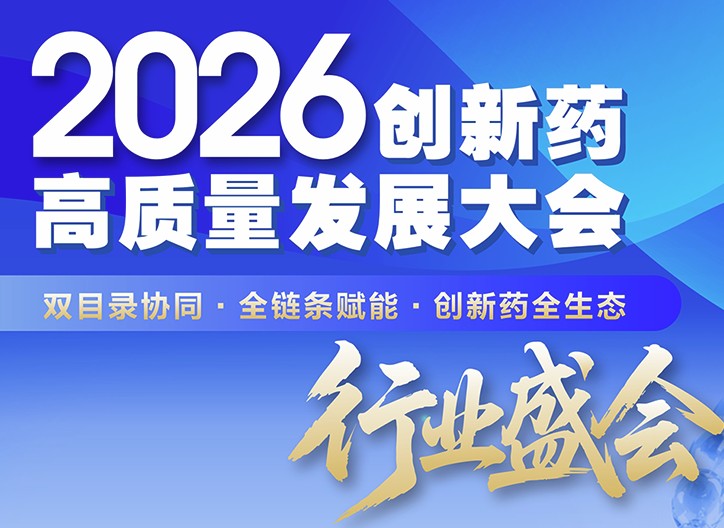
一图读懂明日2026创新药高质量发展大会,2026国家医保目录和2026商业健康险创新药品目录将发布
指导单位:国家医疗保障局、江苏省人民政府;主办单位:江苏省医疗保障局、苏州市人民政府。
2026-11-13 15:50
 资讯
荣昌生物与Vor Biopharma达成新的授权合作
2026年11月12日,荣昌生物发布公告,与Vor Biopharma(Vor Bio)签署许可协议修订案,将自主研发的新一代长效BAFF APRIL双靶点抑制剂RC298纳入双方合作,Vor Bio获得RC298在...
2026-11-13 13:45
 资讯
美敦力全谱系心律管理方案亮相进博,汇聚全球与本土创新
11月6日,美敦力在第九届中国国际进口博览会(以下简称“进博会”)举办“与世界同频,为中国心跳”心电节律疗法展台活动,展示覆盖心脏消
2026-11-13 11:19

 资讯
亦立医药宣布完成近4亿元人民币A轮融资
11月12日,亦立医药,宣布完成近4亿元人民币A轮融资。本轮融资由华盖资本领投,康君资本联合领投,博裕创投、德联资本、信成基金、海邦投资、柏睿资本、深天使、远翼投资共同投...
2026-11-12 12:55
 资讯
一药二嫁纠纷起结束
11月11日晚间,汇宇制药发布公告,其与同源康医药签署《和解协议书》,双方将一揽子、终局性解决围绕创新药TY-9591产生的全部合作争议及未决诉讼案件,同源康需向汇宇制药支付合...
2026-11-12 10:54
 资讯
博瑞医药BGM0504注射液两项降糖Ⅲ期临床研究取得积极结果
11月11日晚,博瑞医药发布公告,其自主研发的GLP-1 GIP受体双重激动剂BGM0504注射液,在一项旨在评估其在中国2型糖尿病(T2DM)初治人群中有效性和安全性的III期临床研究(项目...
2026-11-12 10:00
 资讯
中保协相关负责人就商业医疗保险示范条款和商业健康保险药品保障推荐清单(第一版)答记者问
11月10日,为贯彻落实全国卫生与健康大会精神和金融监管总局《关于推动健康保险高质量发展的指导意见》要求,推动商业健康保险更好服务国家战略和民生保障,中国保险行业协会制...
2026-11-11 17:43
 资讯
中国国家药品监督管理局正式受理葛兰素史克欣安立适预充式注射剂的注册申请
第九届中国国际进口博览会期间,葛兰素史克(GSK)展示了创新疫苗与药物在华落地的最新进展,持续拓展受益人群的带状疱疹疫苗欣安立适也是
2026-11-11 16:14
 资讯
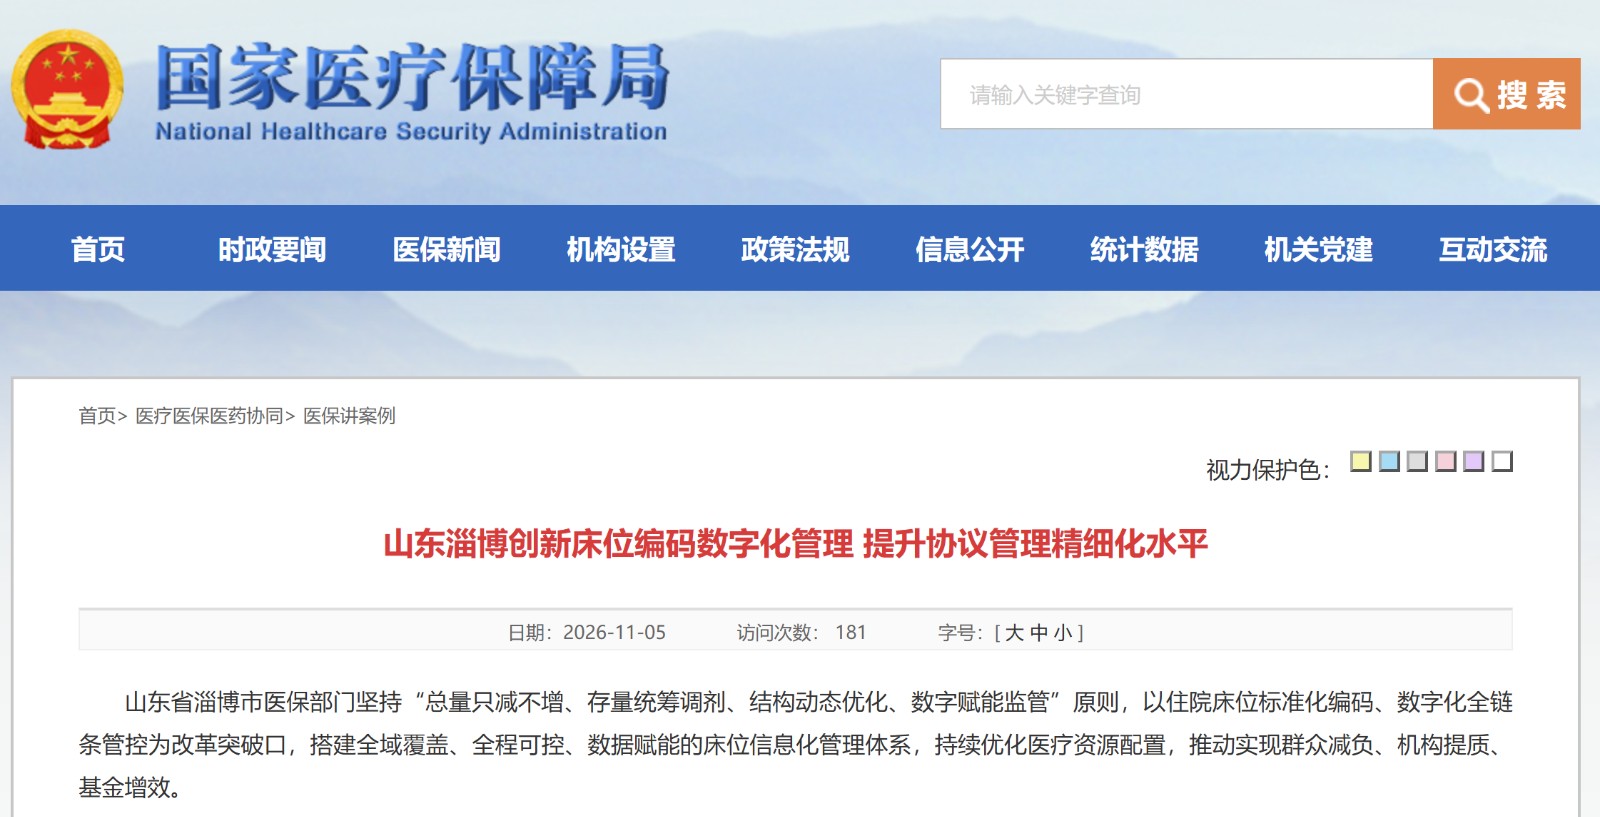
山东淄博创新床位编码数字化管理, 未完成编码入库床位不予医保结算
山东省淄博市医保部门坚持总量只减不增、存量统筹调剂、结构动态优化、数字赋能监管原则,以住院床位标准化编码、数字化全链条管控为改革突破口,搭建全域覆盖、全程可控、数...
2026-11-11 13:40
 资讯
佩德生物与九典制药达成合作,共同推进痤疮多肽新药Ⅱ期临床
近日,成都佩德生物医药有限公司与湖南九典制药股份有限公司签署《PD-DP-008 新药项目合作开发协议》,用于替代双方2025年签订的转让协议。
2026-11-11 13:19
 资讯
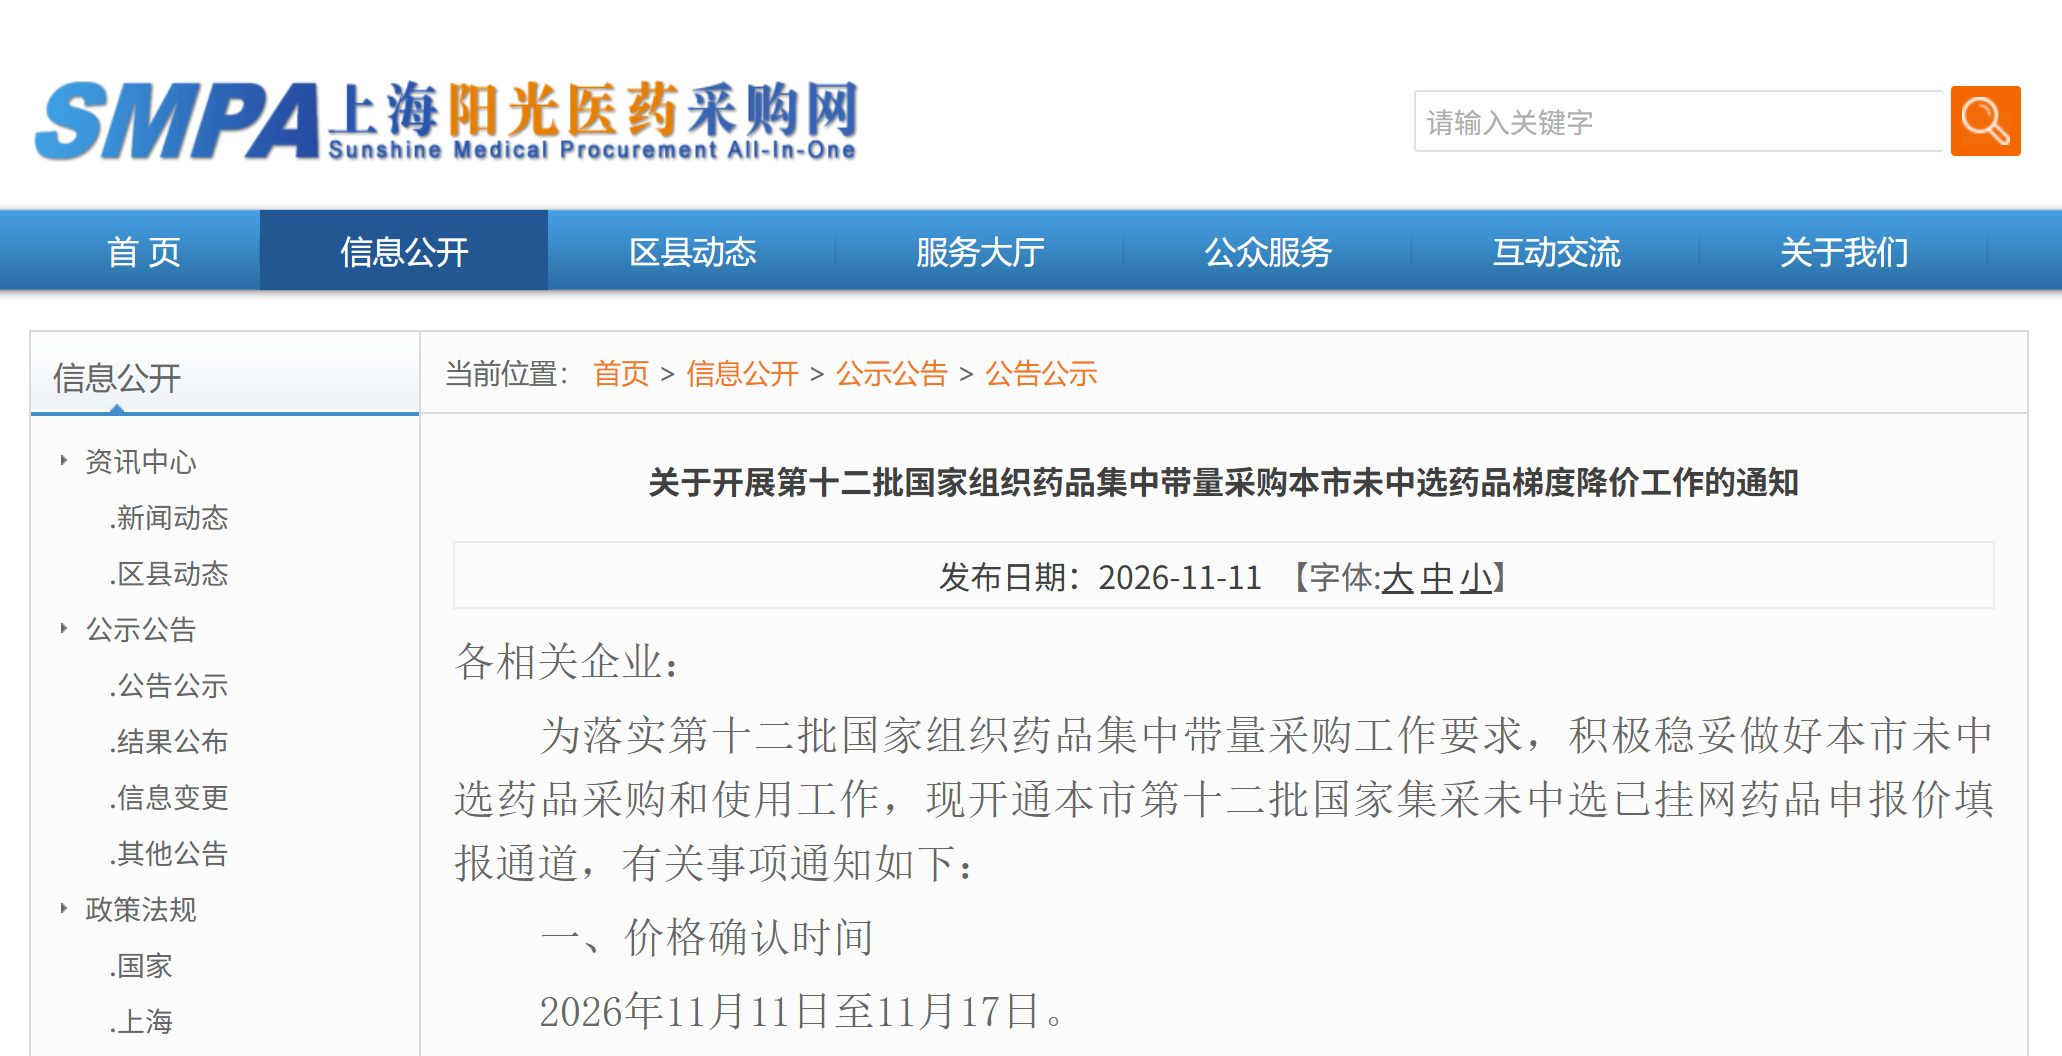
上海开展第12批国采未中选药品梯度降价工作,时间11日-17日
11月11日,上海市医药集中招标采购事务管理所所发出通知,开展第十二批国家组织药品集中带量采购上海市未中选药品梯度降价工作。
2026-11-11 11:55