
随着体外检测技术快速发展和商业模式的创新,FDA正在建立一套基于风险的、分阶段实施的LDTs监管框架。我国应明确LDTs的定义、范围和法律地位,确立监管主体,整合多方资源,在风险控制的基础上,主动引导LDTs行业的创新发展。
一、国外LDTs监管情况
根据FDA定义,实验室自建检测( LDTs)是体外诊断(IVD)检测的一种,特点是在单一实验室设计、生产,并仅在该实验室使用。
LDTs开展形式包括:(1)实验室购买检测原材料如引物、探针、酶等,自行配制试剂盒;(2)实验室购买经批准的商品试剂盒,但对试剂组分或操作过程进行了改变;(3)实验室购买未经批准的无证商品试剂盒。
从方法学上,主要包括流式细胞技术、质谱技术、免疫组化技术和高通量测序技术等,其中高通量测序技术讨论得最多。LDTs主要应用在罕见病、临床急需但尚无相关产品上市等情况。
(一)美国对LDTs的监管情况
1. 传统LDTs一般比较简单,开展不需要经过FDA批准。
传统LDTs方法学常规,局限在部分实验室或用于罕见病项目,主要成分一般为受FDA监管的分析特异性试剂 (ASR)或其他通用试剂。传统LDTs主要由医疗保险和医疗补助服务中心(CMS)依据临床实验室改进法案修正案(CLIA)监管,重点放在实验室操作流程而非器械本身,相对比较宽松。
2. 随着科学技术和商业模式的发展,FDA提出应重新思考LDTs的监管方式。
越来越多的LDTs应用于独立第三方实验室,服务于更广泛的人群;适用于更常见的病种,不再局限于罕见疾病的检测;在患者的治疗决策中占据更重要的分量,风险级别越来越高。同时,实验室经常会使用一些未经批准的试剂和设备,依赖高科技设备和软件,检测系统变得越来越复杂。
另外,很多实验室在市面上已存在相关试验器械的情况下,仍然会倾向于做LDTs,这对于依法寻求FDA上市审核的制造商是不公平的,甚至可能会造成劣币驱逐良币的状况。针对当前高风险LDTs存在缺乏充足证据证明其安全有效、缺乏不良事件报告、缺少对不安全器械的撤市要求、缺少对生产过程的控制、缺少患者的知情同意等问题,FDA提出应重新思考LDTs的监管方式。
3. 2014年,FDA发布草案,制定LDTs监管框架及时间轴,希望引入新的监管方式。
在综合考虑风险控制和鼓励行业创新的基础上,FDA联合CMS等相关部门开展了关于LDTs监管方式的讨论,于2014年发布草案,制定LDTs监管框架搭建的时间轴,并希望引入基于风险的、分阶段的监管方式,主要包括:
(1)目前有两类LDTs给予自由裁量权,完全不介入监管。一是只用于司法用途的LDTs,二是在CLIA认证的高复杂性组织相容性实验室用于器官、组织、干细胞移植检测的LDTs(不包含输血)。
(2)收集LDTs提供商已经在做和打算要做的LDTs信息,用于制定LDTs分类指南。除上述两类,LDTs提供商可通过告知、注册登记方式让FDA知道这部分信息。
(3)器械报告要求。除上述两类,其余LDTs提供商应按法规要求开展器械报告(包括不良事件报告)。
(4)上市前审核要求。除上述两类,FDA还豁免了Class I 类LDTs、罕见疾病的LDTs、传统LDTs和无同类产品上市但临床有需求的LDTs四类产品的上市前审核要求。
对用于伴随诊断、高风险Class III、用于判断血液或血制品安全有效的这三类LDTs产品,将优先开始施行上市前审核要求。对其余的LDTs,分阶段施行上市前审核要求。变更需要重新上市前审核。上文中传统LDTs是指,符合指南中LDT定义、在卫生机构中制造使用且用于本机构或集团机构的患者、由合法上市的试剂设备组成、结果由符合资质的实验室专家解读且不依赖于自动化仪器或软件。
(5)分阶段执行质量管理体系要求,主要是针对中高风险LDTs。
(6)第三方审核。针对LDTs,FDA希望构建FDA审核PMA,第三方机构审核510(k)的模式。并采用第三方机构进行质量管理体系的审核,或直接倚赖现有的体系审核项目,避免重复。
4. 2017年,FDA发布讨论稿并作修订,截至目前没有发布终稿。
2014年草案发布后,相关利益方进行了激烈讨论,并对LDTs的监管方式产生了较大分歧,FDA综合了各方反馈意见,于2017年发布讨论稿,截至目前没有发布终稿。基于收到的反馈意见,权衡各方利益后,FDA在原监管思路上做了如下修订:
(1)目前有两类LDTs给予自由裁量权,完全不介入监管。一是只用于司法用途的LDTs,二是在CLIA认证的高复杂性组织相容性实验室用于器官、组织、干细胞移植检测的LDTs(不包含输血)。
(2)收集LDTs提供商已经在做和打算要做的LDTs信息,用于制定LDTs分类指南。除上述两类,LDTs提供商可通过告知、注册登记方式让FDA知道这部分信息。
(3)器械报告要求。除上述两类,其余LDTs提供商应按法规要求开展器械报告(包括不良事件报告)。
(4)上市前审核要求。除上述两类,FDA还豁免了Class I 类LDTs、罕见疾病的LDTs、传统LDTs和无同类产品上市但临床有需求的LDTs四类产品的上市前审核要求。
对用于伴随诊断、高风险Class III、用于判断血液或血制品安全有效的这三类LDTs产品,将优先开始施行上市前审核要求。对其余的LDTs,分阶段施行上市前审核要求。变更需要重新上市前审核。上文中传统LDTs是指,符合指南中LDT定义、在卫生机构中制造使用且用于本机构或集团机构的患者、由合法上市的试剂设备组成、结果由符合资质的实验室专家解读且不依赖于自动化仪器或软件。
(5)分阶段执行质量管理体系要求,主要是针对中高风险LDTs。
(6)第三方审核。针对LDTs,FDA希望构建FDA审核PMA,第三方机构审核510(k)的模式。并采用第三方机构进行质量管理体系的审核,或直接倚赖现有的体系审核项目,避免重复。
(二) 欧盟对LDTs的监管情况
欧盟新法规也有LDTs相关概念。IVDR提到,相关机构应该保有在本机构内生产、变更、使用器械的权力,以便于当已上市同类产品不能满足某部分目标群体的特殊要求时发挥作用。只在欧盟卫生机构内部生产且使用的器械,在符合相关条件下可以不受欧盟IVDR监管,但仍需符合相关通用安全和性能要求。
法规特别强调,对于风险级别最高的Class D类产品,卫生机构应该准备一份详细的文档来证明产品符合基本安全性和有效性要求,而且主管当局有权查看这份文档。因此,对于这类产品,虽然不完全受IVDR监管,例如,不需要经过公告机构的符合性评估,但是仍然需要符合基本安全性和有效性要求,以保证公众用械安全。
二、我国对LDTs的监管
目前,我国对LDTs的概念和范围尚没有明确的定义和界定。《医疗器械监督管理条例》是我国医疗器械(含体外诊断试剂)监管的最高法规,分别于2014年和2017年进行了修订。
现行2017年《医疗器械监督管理条例》第四十条规定,医疗器械经营企业、使用单位不得经营、使用未依法注册、无合格证明文件,以及过期、失效、淘汰的医疗器械。2018年,司法部关于《医疗器械监督管理条例修正案(草案送审稿)》公开征求意见通知中,仍保留了以上描述。
2014年2月,原食品药品监管总局和原国家卫生计生委印发的《关于加强临床使用基因测序相关产品和技术管理的通知》提出:
(1)包括产前基因检测在内的所有医疗技术需应用的检测仪器、诊断试剂和相关医用软件等产品,如用于疾病的预防、诊断、监护、治疗监测、健康状态评价和遗传性疾病预测,需经食品药品监管部门审批注册,并经卫生计生行政部门批准技术准入方可应用,已经应用的,必须立即停止。(2)原国家卫生计生委负责基因测序技术的临床应用管理,国家卫生计生委确定的基因测序临床应用试点单位,可以按照医疗技术临床应用管理的相关规定试用基因测序产品,并做好相应技术的验证与评价。
原国家卫生计生委基于上述文件,于2014年开始开展高通量基因测序技术临床应用试点工作,见表1。

表1 我国高通量基因测序技术临床应用试点工作进程
2016年3月,原国家卫生计生委发布《国家卫生计生委办公厅关于临床检验项目管理有关问题的通知》指出,对于未列入《医疗机构临床检验项目目录(2013年版)》,但临床意义明确、特异性和敏感性较好、价格效益合理的临床检验项目,应及时论证,满足临床需求。但对于项目来源、试剂设备是否需要获得药品监管部门批准、怎样论证等问题,未发布进一步的政策解读。
三、小结
2016年,中国医师协会检验医师分会分子诊断专家委员会发表《实验室自建分子诊断项目基本要求专家共识》,呼吁允许有资质、有条件、符合要求的实验室在有效监管、确保质量的前提下,开展少量临床确有需求但市场无合格产品供应的自建项目,并提出了质量控制要求。
目前现实情况是,已有相当数量的临床实验室、医学独立实验室开展了LDTs项目,包括但不限于遗传病诊断、肿瘤诊断、药物遗传学诊断。允许LDTs的开展有其自身的风险点,例如临床有效性缺乏充足证据支撑、不同实验室的室间可比性不确定等。
但LDTs对个体化医疗和精准医疗的创新及发展至关重要,特别是当下靶向药物、伴随诊断和NGS等新技术高速发展的时代。医疗器械的很多创新来源于临床发现,应重视临床部门的经验和做法,及时将发现结果、研究结果和经验转化成能满足患者要求的产品。另外,对于罕见病等市场吸引力不大的领域,LDTs可以作为满足该部分患者需求的工具之一。
我国亟需明确LDTs的定义、范围和法律地位,确立监管主体;梳理药监、卫健委等相关部门监管职责、部门优势,以及对LDTs监管现状和审核内容,加强多方合作沟通,避免重复检查;建议权衡临床需求、行业创新和风险控制,建立基于风险的LDTs分类管理框架。
参考材料:
[1]FDA.Laboratory Developed Tests[EB/OL].[2019-05-20].https://www.fda.gov/medical-devices/vitro-diagnostics/laboratory-developed-tests.
[2]Europa Commission.New regulations[EB/OL].[2019-05-20].http://ec.europa.eu/growth/sectors/medical-devices/new-regulations_en.
来源: 火石创造 作者:何琼
为你推荐
 资讯
《中医药传统知识保护条例》发布,要建立建立中医药传统知识保护数据库分类管理
《条例》全面发掘整理中医药传统知识。通过整理遴选中医药古籍文献、开展中医药传统知识调查、鼓励持有人申报等方式,多渠道发掘整理中医药传统知识,建立保护数据库。
2026-11-09 20:02
 资讯
优化生物等效性BE管理,CDE发布《化学药生物等效性试验备案范围和程序》及共性问题解答
近日,国家药监局药品审评中心(CDE)发布《化学药生物等效性试验备案范围和程序》及共性问题解答的通告(2026 年第 51 号),进一步厘清化学药生物等效性(BE)试验备案边界...
2026-11-09 17:18
 资讯
吉利德长效lenacapavir在HIV暴露预防临床试验中优于F/TDF
近日,吉利德公布了PURPOSE 5临床试验结果,显示与每日口服F TDF方案相比,每年注射两次lenacapavir用于艾滋病暴露预防在预防艾滋病人群中具有显著更高的持久性,即持续性与依从性。
2026-11-09 15:54
 资讯
以“共赴CR”为答卷:罗氏携手多方夯实淋巴瘤诊疗生态体系建设,守护患者生命年轮
九年来,作为进博会的全勤生,罗氏已从前沿创新药物的引入者,转型为中国健康诊疗生态的共建者。共赴CR,不仅需要医患同心,更需要多层次医疗保障、医院改革与全产业链的协同支持。
2026-11-09 15:28
 资讯
食蟹猴市场参考价格已升至22万—26万元/只
据中国实验动物学会相关统计数据显示,截至2025年末,国内持有非人灵长类实验动物生产许可证的机构共百余家,其中具备年出栏千只以上能力的头部规模化企业不足20家,全国食蟹猴...
2026-11-09 11:00
 资讯
治疗性HPV疫苗三期临床达到主要终点,中国研究登上SITC口头报告
2026年11月7日,北京东方略生物医药科技股份有限公司(以下简称“东方略生物”)宣布,其在研产品VGX-3100的中国III期关键性注册临床研究阳性顶线结果。
2026-11-09 10:50
 资讯
拜耳进博会达成两项合作,共筑肿瘤协同创新生态
2026年11月8日,第九届中国国际进口博览会期间,拜耳分别与上海临床创新转化研究院(ACITS)、全球健康产业创新中心(GHIC)达成战略合作,
2026-11-08 21:33
 资讯
诺华进博之约:从延长生命到拓展生活,多方共探慢粒“无治疗缓解”新生态
2026年11月8日,在第九届中国国际进口博览会期间,围绕慢粒治疗目标的持续进阶,主题为“诺”守慢粒,奔赴“治愈”之路的科普活动于诺华展
2026-11-08 18:06
 资讯
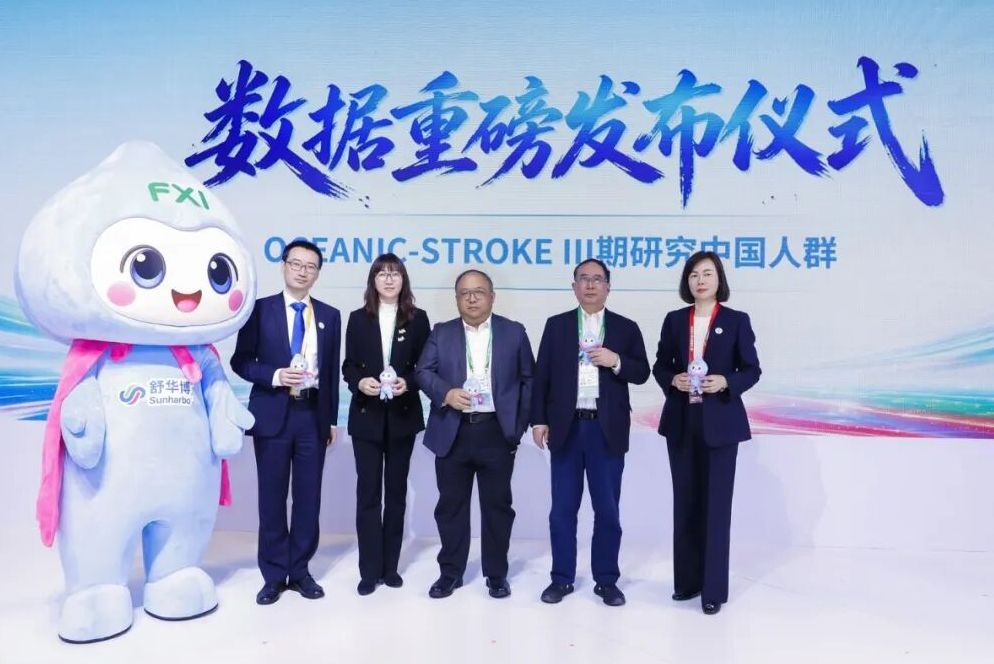
舒华博OCEANIC-STROKE研究中国人群数据发布,为降低卒中风险提供本土循证依据
2026年11月7日,第九届中国国际进口博览会(进博会)期间,拜耳在展台举办“舒华博研发故事与中国人群数据发布”活动,分享全球首个(First
2026-11-08 14:17
 资讯
从病毒性肝炎到罕见肝病,吉利德携手多方共话肝病防治新成果
2026年11月8日,第九届中国国际进口博览会期间,全球领先的生物制药企业吉利德展示了其在肝病领域的多款创新疗法,其中包括全球同类首创的
2026-11-08 09:33
 资讯
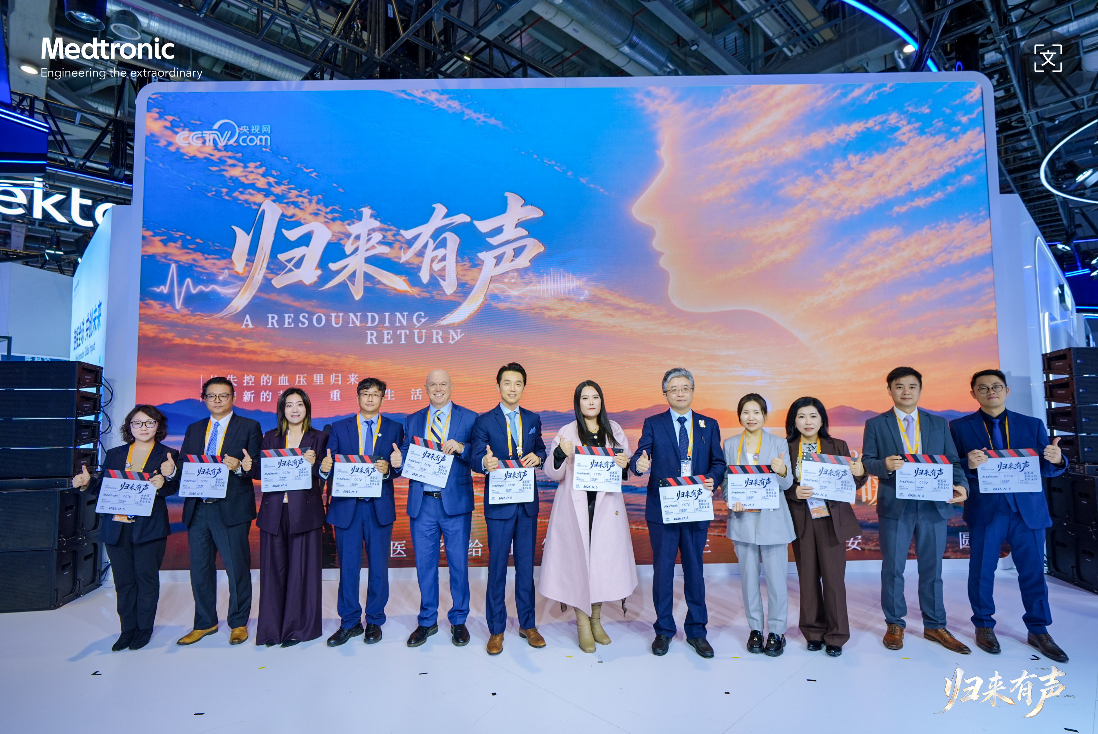
归来有声|从进博首展到全球回响,RDN患者故事纪录片进博首映
2026年11月6日,第九届中国国际进口博览会期间,美敦力冠脉及肾动脉交感神经消融业务运营部门在进博展台成功举办了“归来有声”RDN创新主题
2026-11-08 09:28
 资讯
诺华公司九赴进博会,深化合作伙伴关系,拓展多元合作边界
在第九届中国国际进口博览会(以下简称“进博会”)上,全球创新药物公司诺华以“创所未见”为主题亮相。作为连续九年参与进博会的“全勤生
2026-11-07 22:17
 资讯
“前程质远”2026前列腺癌质控水平高质提升项目在第九届进博会签约
2026年11月6日,由北京鸿远慈善基金会主办、拜耳医药保健有限公司支持的“前程质远——2026前列腺癌质控水平高质提升项目”在第九届中国国
2026-11-07 19:59
 资讯
政产学研进博会共议医疗创新价值普惠路径,推动冠脉诊疗迈入 AI 新时代
美敦力冠脉及肾动脉交感神经消融(CRDN)事业部以「从听见心脏到读懂心脏」为主题亮相医疗器械展区,展示了 CathWorks FFRangio系统。
2026-11-07 19:52
 资讯
镁信健康InsRx.ai升级焕新,头部药企携手布局商保准入
随着中国创新药产业步入高质量发展的新阶段,商业化落地的“最后一公里”——市场准入,正在经历一场深刻的底层逻辑重塑。对于药企而言,传
2026-11-07 18:57
 资讯
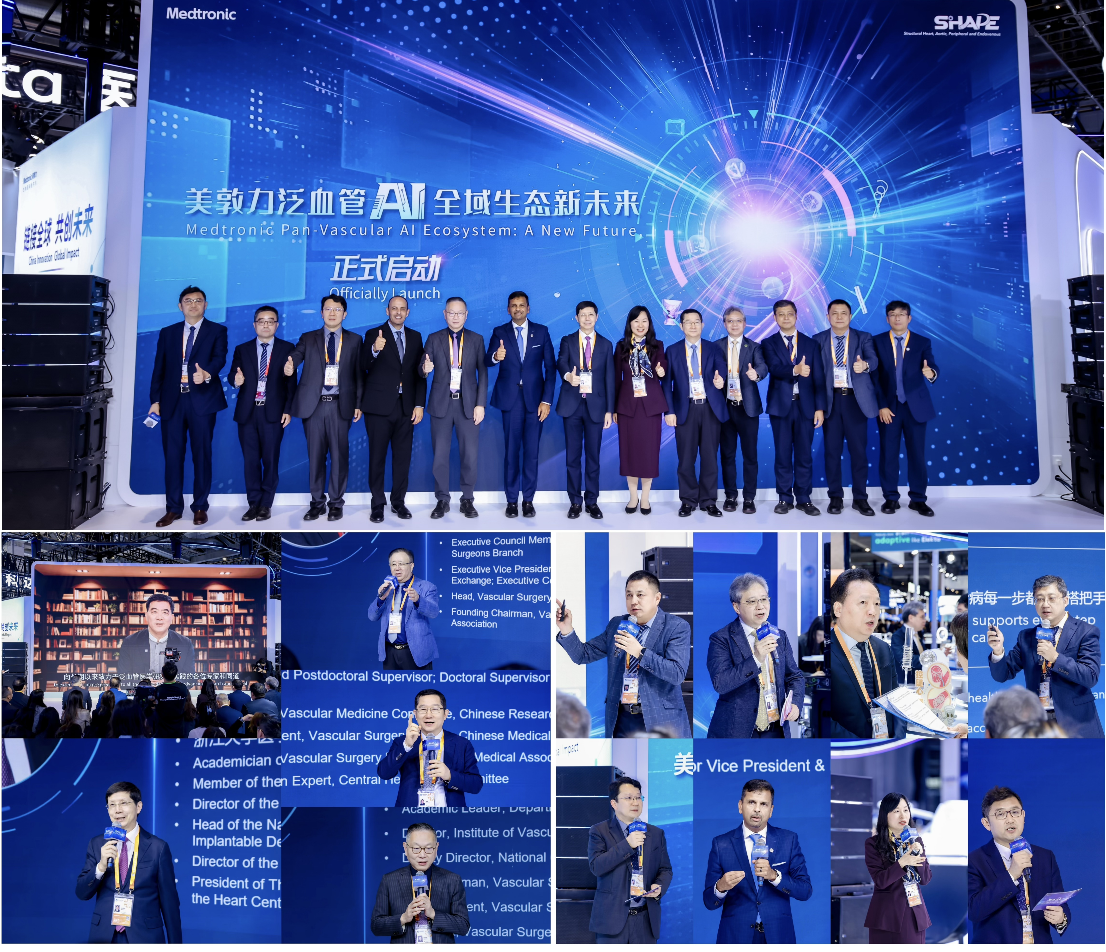
从单点智能到全链路协同,美敦力泛血管AI全域生态发布
2026年11月6日,在第九届中国国际进口博览会期间,美敦力在展台现场举行了智领未来——泛血管AI全域生态发布活动。中国科学院院士、复旦大
2026-11-07 18:16
 资讯
合力超越,更进一步:葛兰素史克九赴进博, 从“创新产品供给”迈向“健康影响创造”
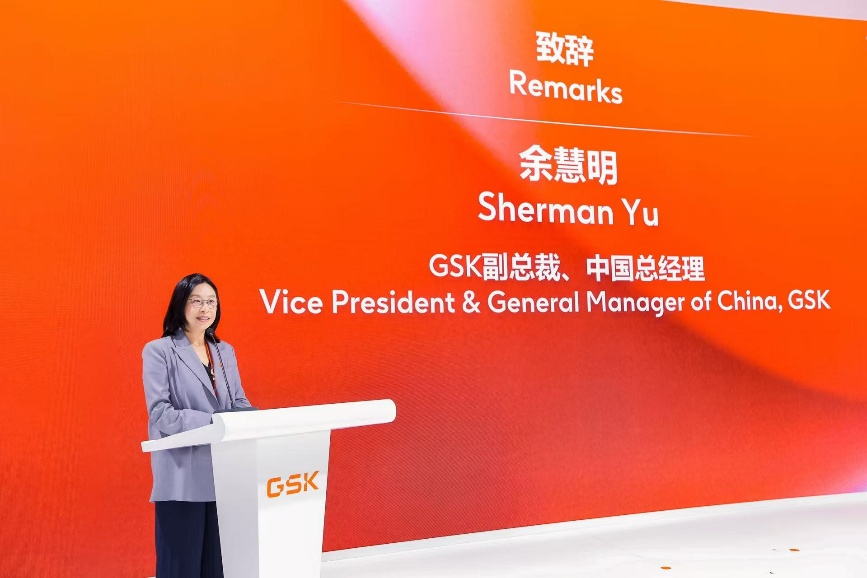
11月6日,第九届中国国际进口博览会(以下简称“进博会”)期间,葛兰素史克(以下简称“GSK”)展台正式揭幕。连续第九年参展,GSK以“健
2026-11-07 15:04
 资讯
从眼底到全眼科,从供药到赋能:罗氏携手中国眼科学界共建"金眼科创新生态"
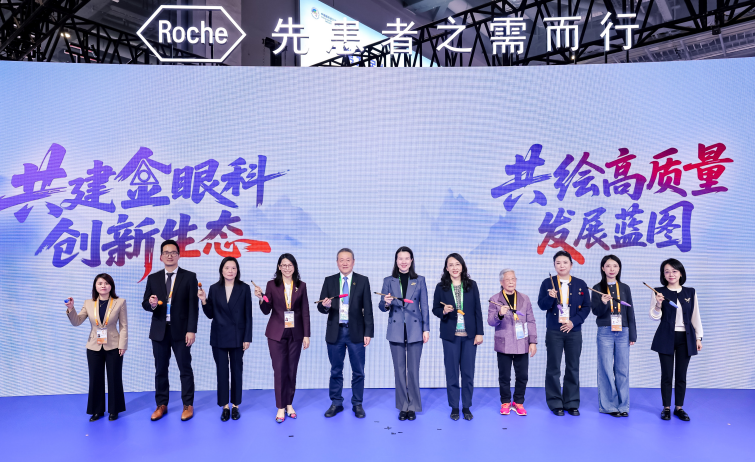
2026年11月6日,在第九届中国国际进口博览会上,罗氏制药中国举办 "共建金眼科创新生态 · 共绘高质量发展蓝图 "发布会,携手中国眼科学界
2026-11-07 14:55