

5月11日,国家药监局发布《关于发布体外诊断试剂分类目录的公告(2024年第58号)》,国家药监局组织修订了《6840体外诊断试剂分类子目录(2013版)》,形成《体外诊断试剂分类目录》(以下简称新《分类目录》)。自2025年1月1日起,《食品药品监管总局关于印发体外诊断试剂分类子目录的通知》(食药监械管〔2013〕242号)、《关于过敏原类、流式细胞仪配套用、免疫组化和原位杂交类体外诊断试剂产品属性及类别调整的通告》(国家食品药品监督管理总局通告2017年第226号)和《关于调整〈6840体外诊断试剂分类子目录(2013版)〉部分内容的公告》(国家药品监督管理局公告2020年第112号)(以上统称“原《分类目录》”)废止。
新《分类目录》共设25个一级产品类别,分别为:01 与致病性病原体抗原、抗体以及核酸等检测相关的试剂、02 与血型、组织配型相关的试剂、03 与人类基因检测相关的试剂、04 与遗传性疾病相关的试剂、05 与麻醉药品、精神药品、医疗用毒性药品检测相关的试剂、06 与治疗药物靶点检测相关的试剂和伴随诊断用试剂、07 与肿瘤筛查、诊断、辅助诊断、分期相关的试剂、08 用于蛋白质检测的试剂、09 用于糖类检测的试剂、10 用于激素检测的试剂、11 用于酶类检测试剂、12 用于酯类检测的试剂、13 用于维生素检测的试剂、14 用于无机离子检测的试剂、15 用于药物及药物代谢物检测的试剂、16 用于自身抗体检测的试剂、17 用于微生物鉴别或药敏试验的试剂及用于细胞选择、诱导、分化的细胞培养基、18 用于变态反应(过敏原)检测的试剂、19 用于其他生理、生化或免疫功能指标检测的试剂、20 不具有微生物鉴别和药敏鉴别的作用的微生物培养基及仅用于增殖的细胞培养基、21 样本处理用产品、22 反应体系通用试剂、23 仅提供辅助诊断信息的流式细胞仪用单一抗体试剂及同型对照抗体、23 仅提供辅助诊断信息的流式细胞仪用单一抗体试剂及同型对照抗体、24 仅提供辅助诊断信息的免疫组化用单一抗体试剂、25 仅提供辅助诊断信息的原位杂交用单一探针试剂。
管理类别上,20-25为一类管理。8-19为二类管理,1-7为三类管理。
一、总体说明
(一)新《分类目录》所包括体外诊断试剂,是指按医疗器械管理的体外诊断试剂,不包括国家法定用于血源筛查的体外诊断试剂和采用放射性核素标记的体外诊断试剂。
(二)新《分类目录》以《分类规则》为依据,根据体外诊断试剂的特点编制而成,《分类目录》结构由“一级序号、一级产品类别、二级序号、二级产品类别、预期用途、管理类别”六个部分组成,其中“一级产品类别”主要依据《分类规则》设立,共25个;“二级产品类别”是在一级产品类别项下的进一步细化,主要根据检测靶标设置,原则上不包括方法或原理,共1852个;“预期用途”涉及的内容包括被测物及主要临床用途等,其目的主要是用于确定产品的管理类别,不代表对相关产品注册内容的完整描述。申请注册或者办理备案时,有关产品名称和预期用途应当按照《体外诊断试剂注册与备案管理办法》及相关要求执行。
分类编码继续沿用6840。
(三)被测物相同但在临床上用于不同预期用途、且根据《分类规则》属于不同管理类别的产品,若其在不同管理类别的用途都有较广泛的应用,则依据《分类规则》分别列入相应管理类别,低类别条目的预期用途描述中应当明确不包含按高类别管理的预期用途。
对于具有多种预期用途、但根据《分类规则》管理类别相同的产品,进行“一级产品类别”归类时,根据临床主要用途、特定用途优先归类。
(四)根据《分类规则》第六条规定,用于微生物鉴别或者药敏试验的培养基,以及用于细胞增殖培养,对细胞具有选择、诱导、分化功能,且培养的细胞用于体外诊断的细胞培养基,按照第二类管理。符合《分类规则》且风险较低的仅做选择性培养、不具备微生物鉴别及药敏功能的微生物培养基,按照第一类管理。
(五)按照第一类管理的细胞培养基,仅保留基础培养基产品,如RPMI -1640 培养基,并根据《分类规则》明确用途限制(不用于细胞治疗、细胞回输、辅助生殖等非体外诊断用途)。
(六)根据《分类规则》第六条、第七条规定,按照第一类管理的样本处理用产品,主要指检测反应发生前的样本预处理阶段所用的通用性产品,且不参与反应。原则上此类产品仅包括仪器平台通用或方法学通用的样本处理用试剂,不包括针对具体检测项目的样本处理用试剂。
(七)按照第一类管理的反应体系通用试剂,主要指检测反应阶段维持反应体系环境的通用性试剂。仅包括仪器平台通用或方法学通用的反应体系试剂,不针对具体检测项目。不可对完整的产品进行拆分后单独注册/备案。
(八)按照第一类管理的染色液,主要指通用性产品,不含特异性的蛋白、抗原、抗体、酶等物质,按染色液主要化学成分或常用名称命名。
(九)根据《分类规则》,按照第一类管理的流式细胞仪用、免疫组化、原位杂交产品涉及的抗体或者探针,均为“单一抗体”或“单一探针”。原位杂交产品中针对单个基因检测的断裂基因探针、融合基因探针,因其产品的特性,需要两个探针共同完成某个基因的检测,视作“单一探针”;原位杂交产品中针对单个基因检测的,产品的组成中除主要的特异性探针外,另含有起“辅助定位”作用的探针的,视作“单一探针”。
根据《分类规则》,上述按照第一类管理的“单一抗体”或“单一探针”组合后,作为第二类或第三类管理。
(十)《分类规则》中“仅为专业医生提供辅助诊断信息的流式细胞仪用单一抗体”限指对体液中悬浮的细胞进行分析、提供辅助信息的单一抗体以及同型对照抗体。通过捕获体液中其他成分形成生物粒子、从而用流式细胞仪进行检测的体外诊断试剂,不符合《分类规则》中“流式细胞仪用单一抗体”有关要求,如在流式平台上,基于抗原抗体反应,以特定“微珠”或者“微球”为载体,对白介素、干扰素、肿瘤坏死因子等物质进行检测分析的试剂。
(十一)除第(九)条第二款列出的情形外,《分类目录》中未包含的组合产品,如组合后的预期用途仅为单项产品预期用途的组合,应当按照所包含的单项产品的最高管理类别确定其管理类别。如有新增预期用途,应当按照相关要求申请分类界定。
(十二)《分类目录》未包括校准品、质控品。根据《分类规则》,与第二类、第三类体外诊断试剂配合使用的校准品和质控品的管理类别,与试剂管理类别相同;与第一类体外诊断试剂配合使用的校准品和质控品,按第二类管理。
非定值质控品不作为医疗器械管理。
(十三)根据《分类规则》第六条、第七条规定,与麻醉药品、精神药品、医疗用毒性药品检测相关,并具有临床诊断用途、在临床机构使用的体外诊断试剂,按第三类管理。麻醉药品、精神药品或医疗用毒性药品的范围根据国家药监局、公安部、国家卫生健康委联合发布的《麻醉药品和精神药品品种目录》《医疗用毒性药品管理办法》所列的毒性药品品种,以及后续补充文件增加的品种进行确定。
(十四)根据医疗器械生产、经营、使用等情况,基于医疗器械风险分析、评价,按照《医疗器械分类目录动态调整工作程序》,及时更新调整《分类目录》。
(十五)自2025年1月1日起,《食品药品监管总局关于印发体外诊断试剂分类子目录的通知》(食药监械管〔2013〕242号)、《关于过敏原类、流式细胞仪配套用、免疫组化和原位杂交类体外诊断试剂产品属性及类别调整的通告》(国家食品药品监督管理总局通告2017年第226号)和《关于调整〈6840体外诊断试剂分类子目录(2013版)〉部分内容的公告》(国家药品监督管理局公告2020年第112号)(以上统称“原《分类目录》”)废止。
二、医疗器械注册备案管理有关政策
(十六)对于2025年1月1日前已批准且已生效的体外诊断试剂注册证,在批准的有效期内继续有效。
(十七)自2025年1月1日起,对于首次提出注册申请的体外诊断试剂,应当按照《分类目录》受理产品注册申请。
对于2025年1月1日前已受理首次注册申请但尚未作出审批决定的,药品监督管理部门可以按照原《分类目录》继续审评审批;准予注册的,如按照《分类目录》不涉及产品管理类别调整,则按照《分类目录》核发医疗器械注册证;如按照《分类目录》涉及产品管理类别调整,则继续按照原《分类目录》核发医疗器械注册证,并在注册证备注栏中注明《分类目录》产品管理类别,并限定医疗器械注册证有效期不得超过2027年1月1日。
(十八)对于2025年1月1日前已受理但尚未作出审批决定的延续注册申请项目,药品监督管理部门按照原《分类目录》继续审评审批;准予延续注册的,如按照《分类目录》不涉及产品管理类别调整,则按照《分类目录》核发医疗器械注册证;如按照《分类目录》涉及产品管理类别调整,则继续按照原《分类目录》核发医疗器械注册证,在注册证备注栏中注明《分类目录》产品管理类别,并限定医疗器械注册证有效期不得超过2027年1月1日。
对于在2025年1月1日前已批准且已生效的医疗器械注册证,如涉及产品管理类别由高类别调整为低类别的,注册人应当按照改变后的类别向相应药品监督管理部门申请延续注册或者办理备案。药品监督管理部门对准予延续注册的,按照《分类目录》核发医疗器械注册证;对备案资料符合要求的,办理备案;并在注册证备注栏或备案信息表备注栏中注明原医疗器械注册证编号。
对于在2025年1月1日前已批准且已生效的医疗器械注册证,如涉及产品管理类别由低类别调整为高类别的,注册人应当按照改变后的类别向相应药品监督管理部门申请注册。在原医疗器械注册证有效期内提出注册申请的,如在开展产品类别转换工作期间注册证到期,在产品安全有效且上市后未发生严重不良事件或质量事故的前提下,注册人可按原管理类别向原注册部门提出原医疗器械注册证延期申请,予以延期的,原则上原医疗器械注册证有效期不得超过2027年1月1日。
(十九)对于2025年1月1日前已受理但尚未作出审批决定的变更注册申请项目,药品监督管理部门按照原《分类目录》继续审评审批;准予变更注册的,如按照《分类目录》不涉及产品管理类别调整,则按照《分类目录》核发医疗器械变更注册文件;如按照《分类目录》涉及产品管理类别调整,则继续按照原《分类目录》核发医疗器械变更注册文件,并在备注栏中注明《分类目录》产品管理类别。
对于在2025年1月1日前已批准且已生效的医疗器械注册证,涉及管理类别调整的,如在注册证有效期内发生注册变更,注册人可以向原注册部门申请变更注册。药品监督管理部门对准予变更注册的,核发医疗器械变更注册文件,并在备注栏中注明《分类目录》产品管理类别。注册人应当按照《分类目录》产品管理类别向相应药品监督管理部门申请注册或者办理备案。在原医疗器械注册证有效期内提出注册申请的,如在开展产品类别转换工作期间注册证到期,在产品安全有效且上市后未发生严重不良事件或质量事故的前提下,注册人可按原管理类别向原注册部门提出原医疗器械注册证延期申请,予以延期的,原则上原医疗器械注册证有效期不得超过2027年1月1日。
(二十)自《分类目录》发布之日至2024年6月30日,可以按照原《分类目录》办理第一类体外诊断试剂备案;鼓励按照《分类目录》办理第一类体外诊断试剂备案。
自2024年7月1日起,应当按照《分类目录》办理第一类体外诊断试剂备案。2024年7月1日前已备案的第一类体外诊断试剂产品,备案人应当对照《分类目录》对备案信息及备案资料进行自查。涉及变更备案、取消备案的,备案人应当按照《关于第一类医疗器械备案有关事项的公告》(国家药品监督管理局公告2022年第62号)办理。其中按照《分类目录》涉及产品类别由低类别调整为高类别的,备案人应当依据《体外诊断试剂注册与备案管理办法》和《分类目录》的规定,按照改变后的类别向相应药品监督管理部门申请注册。自2027年1月1日起,未依法取得注册证的,不得生产、进口和销售。
(二十一)原已注册或备案的产品未纳入《分类目录》的,申请人应当按照医疗器械分类界定工作有关要求申请分类界定,并根据分类界定结果依照有关规定申请注册或办理备案。
(二十二)在办理第一类产品备案时,产品具体组成成分应当明示,不应使用诸如成分A、成分B、组分1、组分2等替代性描述。如一级产品类别21“样本处理用产品”中的染色液类产品等。
三、医疗器械生产经营许可备案有关政策
(二十三)医疗器械注册人、受托生产企业应当按照其所生产体外诊断试剂产品注册证载明的管理类别,申请医疗器械生产许可或者申请变更《医疗器械生产许可证》生产范围,《医疗器械生产许可证》的生产范围沿用“管理类别-6840体外诊断试剂”书写方式。
医疗器械备案人、受托生产企业应当按照其生产体外诊断试剂产品的第一类体外诊断试剂备案信息,办理第一类医疗器械生产备案,第一类医疗器械生产备案的生产范围沿用“6840体外诊断试剂”书写方式。
(二十四)医疗器械经营企业应当按照其经营体外诊断试剂产品注册证载明的管理类别,依法申请医疗器械经营许可或者办理第二类医疗器械经营备案,医疗器械经营许可证、第二类医疗器械经营备案的经营范围沿用“6840体外诊断试剂”书写方式。
各省级药品监督管理部门应当按照国家药监局的统一部署,组织开展行政区域内《分类目录》培训宣贯工作,监督指导相关单位实施《分类目录》,切实做好相关产品注册备案和监督管理工作。
对于2025年1月1日前已批准且已生效的体外诊断试剂注册证,在批准的有效期内继续有效。
(十七)自2025年1月1日起,对于首次提出注册申请的体外诊断试剂,应当按照《分类目录》受理产品注册申请。
对于2025年1月1日前已受理首次注册申请但尚未作出审批决定的,药品监督管理部门可以按照原《分类目录》继续审评审批;准予注册的,如按照《分类目录》不涉及产品管理类别调整,则按照《分类目录》核发医疗器械注册证;如按照《分类目录》涉及产品管理类别调整,则继续按照原《分类目录》核发医疗器械注册证,并在注册证备注栏中注明《分类目录》产品管理类别,并限定医疗器械注册证有效期不得超过2027年1月1日。
来源:国家药监局
为你推荐
 资讯
CDE:如仿制药企业作出1类、2类专利声明,原研药方有异议的,如何处理?
仿制药申请人应当对专利声明的真实性、准确性负责。仿制药企业在作出2类专利声明时,应提供相应的证明文件,包括专利被无效的证明文件、获得专利授权的文件、专利期届满的证明文...
2026-10-16 10:54
 资讯
传奇生物双靶点 CD19/CD20 in vivo CAR-T 获 FDA IND 许可
10月15日,传奇生物宣布,美国食品药品监督管理局(FDA)已许可LB2501的新药临床试验(IND)申请。
2026-10-16 09:27
 资讯
特医食品、医用动力外骨骼机器人被纳入白名单,可医保定点零售药店职工医保个人账户支付购买
近日,云南省医保局印发《云南省医疗保障局办公室关于建立定点零售药店职工医保个人账户支付白名单制度的通知》,落地职工医保个人账户定点零售药店支付白名单管理要求。
2026-10-15 21:02
 资讯
CDE:阻塞性睡眠呼吸暂停治疗药物临床试验技术指导原则
阻塞性睡眠呼吸暂停( OSA),又称阻塞性睡眠呼吸暂停低通气综合征( OSAHS),是一种以睡眠期间上气道反复塌陷、阻塞为特征的睡眠呼吸障碍性疾病。
2026-10-15 15:17
 资讯
传奇生物CAR-T产品Carvykti2026前三季度销售额19.64亿美元
强生在财报电话会中表示,CARVYKTI 增长主要得益于前线治疗适应症的拓展,以及全球更多治疗中心落地,目前该产品已覆盖 20 余个国家和地区,在美国市场,Carvykti的使用量大...
2026-10-15 13:39
 资讯
康方生物配售2000万股,募资19.41亿港元
10月14日,康方生物发布公告,公司与配售代理订立配售协议,计划以每股配售股份97 76港元的价格向不少于六名承配人配售合共2000万股配售股份。
2026-10-14 17:22
 资讯
BioNTech头颈部鳞状细胞癌mRNA疫苗+K药未达试验第一个主要终点
BioNTech宣布其mRNA癌症免疫疗法BNT113联合默沙东Keytruda(帕博利珠单抗),在不可切除的复发性或转移性人乳头瘤病毒16阳性头颈部鳞状细胞癌临床试验中未达到首个主要终点。
2026-10-14 14:41
 资讯
联进生物完成超3亿元人民币A轮融资
近日,北京联进生物科技有限公司完成超3亿元人民币A轮融资,本轮融资由夏尔巴投资领投,北京市医药健康产业投资基金、启明创投、珠海科技产业集团、华盖资本、泰煜投资、W Capi...
2026-10-14 11:38
 资讯
信邦制药犯单位行贿罪被判处罚金2300万元
10月13日晚间,信邦制药发布公告,公司收到贵州省开阳县人民法院《刑事判决书》,公司犯单位行贿罪,被判处罚金2300万元。
2026-10-14 09:09
 资讯
超11亿美元,大睿生物与罗氏达成siRNA药物授权
罗氏将获得大睿生物利用其专有肝外递送平台(APOLLO)开发的、靶向激活素受体样激酶7(ALK7)的RNAi候选药物的全球独家许可权。
2026-10-13 17:24
 资讯
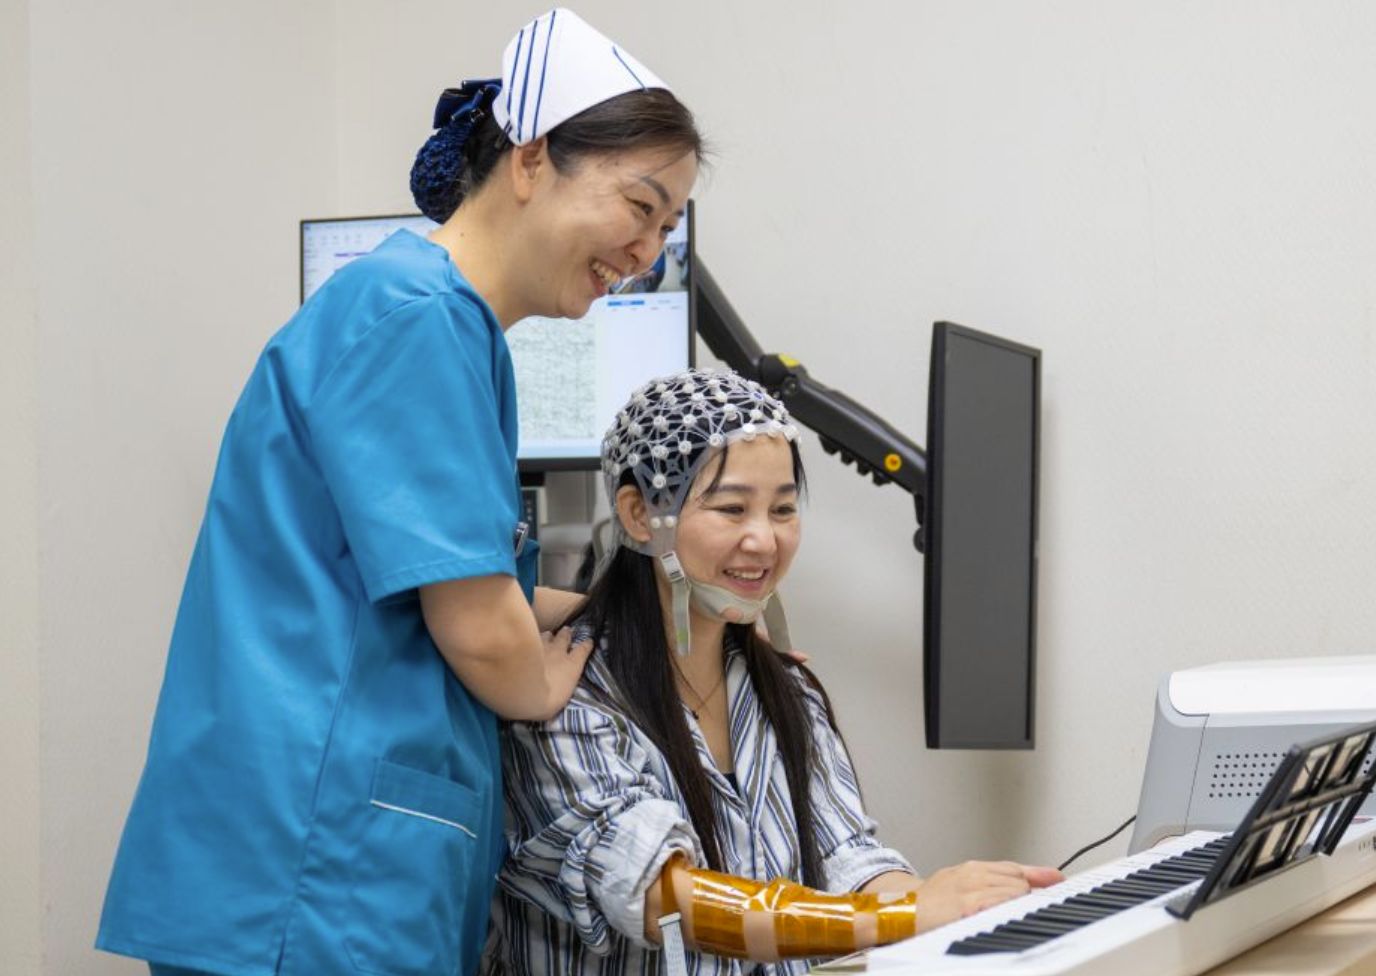
通过非侵入式脑机接口+电刺激技术,偏瘫患者成功实现弹奏《小星星》等简单乐曲
10月12日,华中科技大学同济医学院附属协和医院对外公布,该院姜晓兵教授脑机接口团队联合企业研发国内首个基于高通道矩阵式电刺激的脑机接口精细运动重建系统。
2026-10-13 08:59
 资讯
美国NCI与FNIH计划联合推动国家级治疗性癌症疫苗支持计划
这项名为治疗性癌症疫苗计划(Therapeutic Cancer Vaccines Initiative,TCVI)的公私合作项目,由美国国家癌症研究所(NCI)与美国国立卫生研究院基金会(FNIH)共同推动,...
2026-10-12 11:52
 资讯
礼来公布依奇珠单抗与替尔泊肽合并用药TOGETHER-PsO 3b期研究新数据
2026年秋季临床皮肤病学会议公布的探索性数据显示,在同类首个的TOGETHER-PsO研究中,与单独使用依奇珠单抗相比,依奇珠单抗与替尔泊肽合并用药,最快在第12周即可观察到更广泛...
2026-10-12 11:16
 资讯
翰森制药阿美替尼获批上市7个月后又被欧盟撤销批准
近日,翰森制药发布公告,欧盟委员会(EC)宣布撤销甲磺酸阿美替尼片在欧盟的上市许可,而该产品此前已于2026年2月12日获得欧盟委员会批准上市,距此次撤销仅过去7个月。
2026-10-11 21:51
 资讯
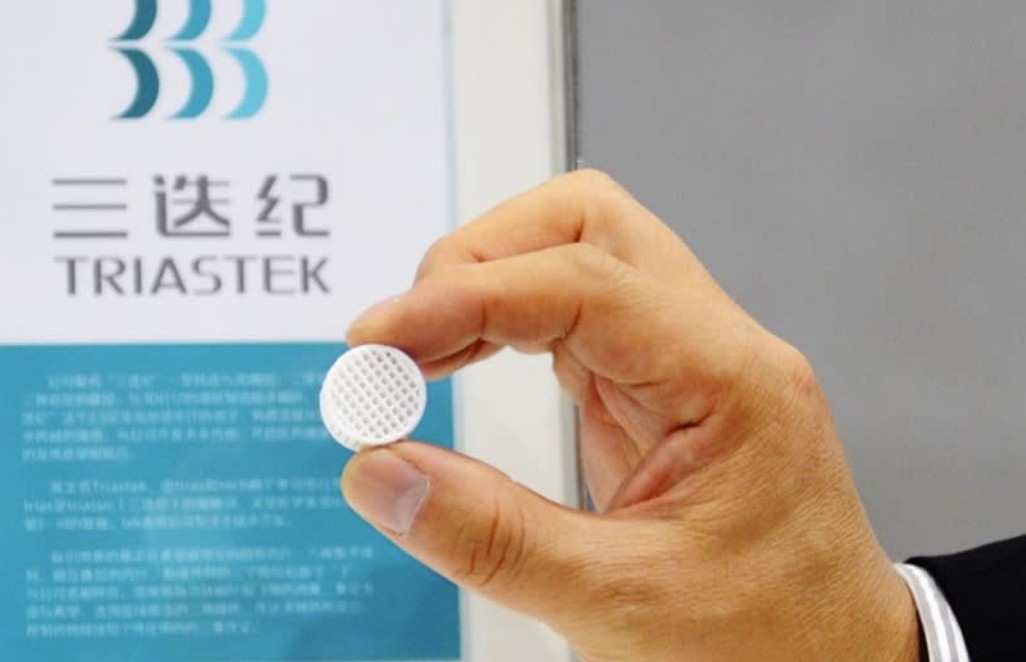
三迭纪与强生达成战略合作,强生入股
近日3D打印药物研发公司三迭纪(南京)医药科技股份有限公司及其全资子公司三迭纪(上海)医药科技有限公司已与强生(Johnson & Johnson)签署合作与许可协议。
2026-10-10 13:21