

总局关于发布成人用药数据外推至儿科人群的技术指导原则的通告
为解决儿科人群急需用药问题,进一步鼓励研制儿科用药,最大程度利用已有数据,减少不必要的儿科研究,通过数据外推完善和丰富说明书中儿科人群用药信息,指导临床用药,国家食品药品监督管理总局组织制定了《成人用药数据外推至儿科人群的技术指导原则》(见附件),现予发布。
特此通告。
附件:
成人用药数据外推至儿科人群的技术指导原则
1. 概述
目前,全球儿科人群药物超说明书使用现象普遍,我国也不例外。其主要原因包括在儿科患者(以下简称患儿)开展临床试验存在的特有伦理挑战(如安慰剂的使用)、实际操作困难(如疗效评估、研究中需要为患儿提供特殊保护)、生长/发育显著差异等,使得开展儿科人群药物临床试验的难度远远大于成人。基于上述原因,难以通过大规模确证性临床试验获得患儿的研究数据,支持其用于每个特定年龄阶段的安全性和有效性。从伦理学考虑,采用新技术和建立新方法,减少不必要的儿科人群药物临床试验,有利于儿科人群的痛苦最小化。因此,最大程度利用已有数据,尽可能减少儿科人群药物临床试验受试者数量,通过数据外推来完善和丰富儿科人群用药信息,指导临床用药,是提高保证患儿用药安全有效的最有效途径之一。
通常情况下,数据外推主要针对有效性数据,以获得明确的剂量。但在一些情况下,应充分考虑药物对不同年龄阶段儿科人群的安全性,特别是与生长发育相关的远期安全性。
本指导原则仅适用于已有中国成人数据的产品外推至中国儿科人群,无中国成人数据产品的外推不在本指导原则中体现。考虑到目标人群、治疗领域和药物性质的差异,数据外推方法有其多样性和灵活性,本指导原则仅提出数据外推的一般要求。鼓励研发企业在儿科人群用药开发的早期阶段就数据外推与监管部门进行沟通。
本指导原则仅代表药品监管部门当前的观点和认识,供研发企业参考,不具有强制性的法律约束力,随着科学研究的进展,本指导原则中的相关内容将不断完善。
应用本指导原则时,应同时参考药物临床试验质量管理规范(GCP)、人用药品注册技术要求国际协调会(ICH)和其他国内外已发布的相关技术指导原则,如《儿科人群药物临床试验技术指导原则》《儿科人群药代动力学研究技术指导原则》等。
2. 概念
外推的方法已广泛应用于药物开发领域,如体外实验或动物试验数据外推至人体试验,以确定人体首次剂量及预测有效剂量;健康志愿者药代动力学数据外推至患者人群;相同机制药物或类似机制药物之间药效学数据外推等。
数据外推通常是指:通过科学的研究方法,将已知人群的研究信息和结论,扩展到未知人群(目标人群)从而减少在未知人群中开展不必要的研究。
本指导原则中的数据外推是指:通过科学的研究方法,将已知中国成人的研究信息和结论,扩展到未知的儿科人群(目标人群)从而减少在未知儿科人群开展不必要的研究。
3. 流程
数据外推包括建立外推假设、设计外推计划、实施外推分析,制定降低不确定性及风险策略等主要要素。外推假设、外推计划和外推分析是一个序贯且循环往复的过程,这个过程贯穿儿科人群药物开发的整个生命周期,包括上市前和上市后阶段。
3.1.建立外推假设
整合已知数据,评价已知人群与目标人群的相似性和差异点,借助建模模拟的方法,明确提出外推假设,获得预测指标。
“已知数据”的来源包括体外试验、动物实验、流行病学研究、诊断研究、药代动力学(PK)和药效动力学(PD)研究、临床试验、临床观察性研究、类似药物研究、文献等。
“相似性”评估包括疾病相似性(病因、病理生理、临床表现、病程特征等)、人体内药物代谢及作用相似性(药代动力学、药效学、药理作用机制等)、药物暴露量和药物效应关系、临床有效性和安全性评价指标相似性及标准一致性等。
通常,预测人群间的相似度越高和预测准确度越高时,外推的可能性越大,所需额外研究数据的必要性越低。相反,如果预测人群间的相似度越低或难以预测,或者,预测准确度的影响因素越多或影响因素较难明确时,外推的可能性越小,所需额外研究数据的必要性越大。
根据外推假设中已知数据在已知人群与目标人群的相似程度,外推模式分为以下三种:完全外推、部分外推和不进行外推。
“完全外推”模式为:目标人群与已知人群间具高度相似性,并且,假设(预测)具高度准确性。
“部分外推”模式为:目标人群与已知人群间具一定相似性,和/或,假设(预测)具一定不确定性。
“不进行外推”模式为:目标人群与已知人群间不具相似性,和/或,假设(预测)具有高度不准确性。
3.2.设计外推计划
基于外推假设,制定目标人群研究计划,包括哪些数据可直接通过外推获得,哪些需设计简化的临床试验或完整系统的临床试验获得。
3.3.实施外推分析
解释在目标人群中获得的有限数据,验证外推假设,确证/验证已知人群和目标人群相似性。如假设未被验证,修改完善建模模拟,调整更新外推假设和外推计划,再行外推分析;有必要时再收集数据或可以有数据分段使用的考虑。
3.4. 减低不确定性及风险策略
应充分评价数据外推的可靠性,明确不确定性和风险,提出减低不确定性和风险的策略。若基于目标人群的验证性数据有限,可能难以在上市前解释这些不确定性和风险,则需要制定上市后研究计划。
4. 建模模拟
建模模拟(Modeling and Simulation,M&S)是基于数据(体外、动物、临床、文献)、假设(基于数学/统计模型描述数据)、学习(保留与假设相关的信息)、预测(基于假设的数据模拟预测和优化试验设计)和确证(与外部数据比较)的数据模型方法。
建模模拟是一种数据分析方法,用于汇总数据,描述一致人群的体征并量化评估人群间差异,为后续研究决策提供预测手段,而不能完全替代儿科人群药物临床试验。通过建模模拟选择最利于信息获取的试验人群,确定样本量,预测给药剂量等。建模模拟的条件复杂,需考虑与目标适应症、目标人群、试验药物相关的各个因素。
需要注意的是,鉴于现有知识理论的不足,对于人体生长发育不同阶段的差异无法做到精确判断,会给建模模拟带来困难。在外推假设时需要充分考虑到知识局限性和不确定性对建模模拟数据结果的影响并予以分析。
5. 基本原则和要求
将产品的成人数据外推至儿科人群时,产品需已有中国成人数据,同时会根据是否国外已获批儿科人群适应症、是否已有国内外儿科人群应用的参考文献(或其他支持性数据),分为以下三种情况开展外推。
5.1. 已有中国成人数据且国外已获批儿科人群适应症的数据使用
在已有中国成人数据、国外儿科人群适应症已获批的情况下,首先评价不同国家或地区的疾病流行病学、病因、发病机理和疾病进展预后等是否存在差异;在此基础上,评价国内外成人患者试验数据中,重点评价种族差异,包括是否存在临床药理学(药物代谢动力学、药效学)和治疗学(医疗实践、安全有效性数据)等方面的差异,如在上述各方面差异性比较中有充分证据显示不存在显著差异,可沿用国外儿科人群药物临床试验数据。
5.2. 有中国成人数据且国内外儿科人群参考文献可获得的数据使用
前瞻性研究原则上是制定和完善说明书的重要依据。但就儿童而言,一些药物已在临床实践中广泛超说明书使用。对于已有中国成人数据,国内外儿科人群适应症均未获批、但有国内外儿科人群临床用药证据的情况,可通过系统评价方法,将现有研究证据作为修订、完善说明书中儿科人群用药信息的主要依据。
系统评价分为定量和定性两类:定量的系统评价即采用Meta分析方法,定量合并原始研究数据;若纳入的研究间存在异质性等,不能定量合并,可采用定性描述方式完成。两类系统评价均对评价过程和数据质量有严格要求,步骤包括:确定题目,制作系统评价研究方案,检索文献,筛选文献,评价文献质量,提取数据,分析和报告结果,解释结果,撰写研究报告。
5.3. 仅有中国成人数据的外推
在仅有中国成人数据,国内外尚无儿科人群适应症或研究数据的情况下,成人临床试验数据的合理使用可以避免不必要的儿科人群临床试验的开展。基于现有认识,成人临床试验数据向儿科人群的外推多数情况下限于疗效数据;而儿科人群安全性数据的获得则通常需要在儿科人群中开展试验。
决策(或推断)成人临床试验疗效数据能否外推以及如何外推是有科学基础的。首先,需要对所有可获得的信息和数据进行综合分析,包括不同年龄阶段人群器官功能的差异及对药理学特征的影响、疾病知识、流行病学情况、非临床实验数据、相同或类似机制药物在成人及儿科人群间的PK、PD、临床有效性和安全性差异等。然后,从以下两方面进行决策(或推断):
(1)目标适应症的疾病进程和治疗反应在成人和儿科人群间是否相似;
(2)药物的体内暴露效应关系(Exposure-Response relationship)在成人和儿科人群间是否相似。
如果综合分析所获信息和数据支持(1)和(2)均相似,那么,可选择合适的儿科人群开展试验,通过药物体内暴露(PK数据)的桥接,从成人剂量外推拟用于儿科人群的剂量。随后,在必要的情况下,采用拟定的剂量在特定的儿科人群开展随机对照试验,重点是获得该人群的安全性数据,同时,验证拟定剂量的合理性。
存在一种特殊情况,如果(1)和(2)均相似,但药物仅通过局部暴露发挥药效作用且有充分的证据支持拟用于儿科人群的剂量与成人剂量相同时(如局部外用药物),可以不再开展儿科人群的PK试验来探索剂量,仅用拟定的剂量在特定的儿科人群开展试验,重点是获得该人群的安全性数据,同时,验证拟定剂量的合理性。
如果综合分析所获信息和数据支持(1)相似,(2)不相似或难以确定,那么可选择合适的儿科人群开展PK/PD试验,以揭示该药物在儿科人群的体内暴露效应关系,并与成人的体内暴露效应关系进行比较。如果证明可以外推,则采用拟定的剂量在特定的儿科人群开展试验,重点是获得该人群的安全性数据,同时,验证拟定剂量的合理性。如果比较结果提示不具备外推成人疗效数据的条件,那么需开展全面系统的儿科人群药物临床试验。
如果综合分析所获信息和数据支持(1)和(2)均不相似或难以确定,不具备外推成人疗效数据的条件,那么需开展全面系统的儿科人群药物临床试验。
后附美国食品药品管理局(FDA)的儿科人群研究设计与外推决策流程图(见图1),供参考。

图1儿科人群研究设计与外推决策流程图
参考文献
[1] Reflection paper on extrapolation of efficacy and safety in paediatric medicine development(Draft),EMA,2016年4月1日发布.
[2] Concept paper on extrapolation of efficacy and safety in medicine development,EMA,2013年3月19日发布.
[3] General clinical pharmacology considerations for pediatric studies for drugs and biological products:Guidance for industry(draft guidance),FDA,2014年12月发布.
[4] ICH E11(R1) Guideline on clinical investigation of medicinal products in the pediatric population(Step 2b),EMA,2016年12月13日发布.
[5] ICH E11 Clinical investigation of medicinal products in the paediatric population(Step 5),EMA,2001年1月发布.
[6] Julia Dunne, William J. Rodriguez, M. Dianne Murphy, et al. Extrapolation of Adult Data and Other Data in Pediatric Drug-Development Programs, Pediatrics, 2011, e1242-e1249.
[7] Efthymios Manolis, Cerard Pons, Proposals for Model-based Paediatric Medicinal Development within the Current European Union Regulatory Framework, British Journal of Clinical Pharmacology, 2009,68(4): 493-501.
[8]儿科人群药代动力学研究技术指导原则(食药监药化管〔2014〕103号), 2014年7月11日发布.
[9]儿科人群药物临床试验技术指导原则(国家食品药品监督管理总局通告2016年第48号),2016年3月7日发布.
来源:CFDA
为你推荐
 资讯
华东医药自研1类新药卡维列隆氨丁三醇片中国上市申请获受理
适用于在控制饮食和增加体力活动的基础上对成人患者的长期体重控制,初始体重指数(BMI)为:≥28kg m2(肥胖),或≥24kg m2 (超重)并伴有至少一种体重相关的合并症,例如...
2026-11-03 21:38
 资讯
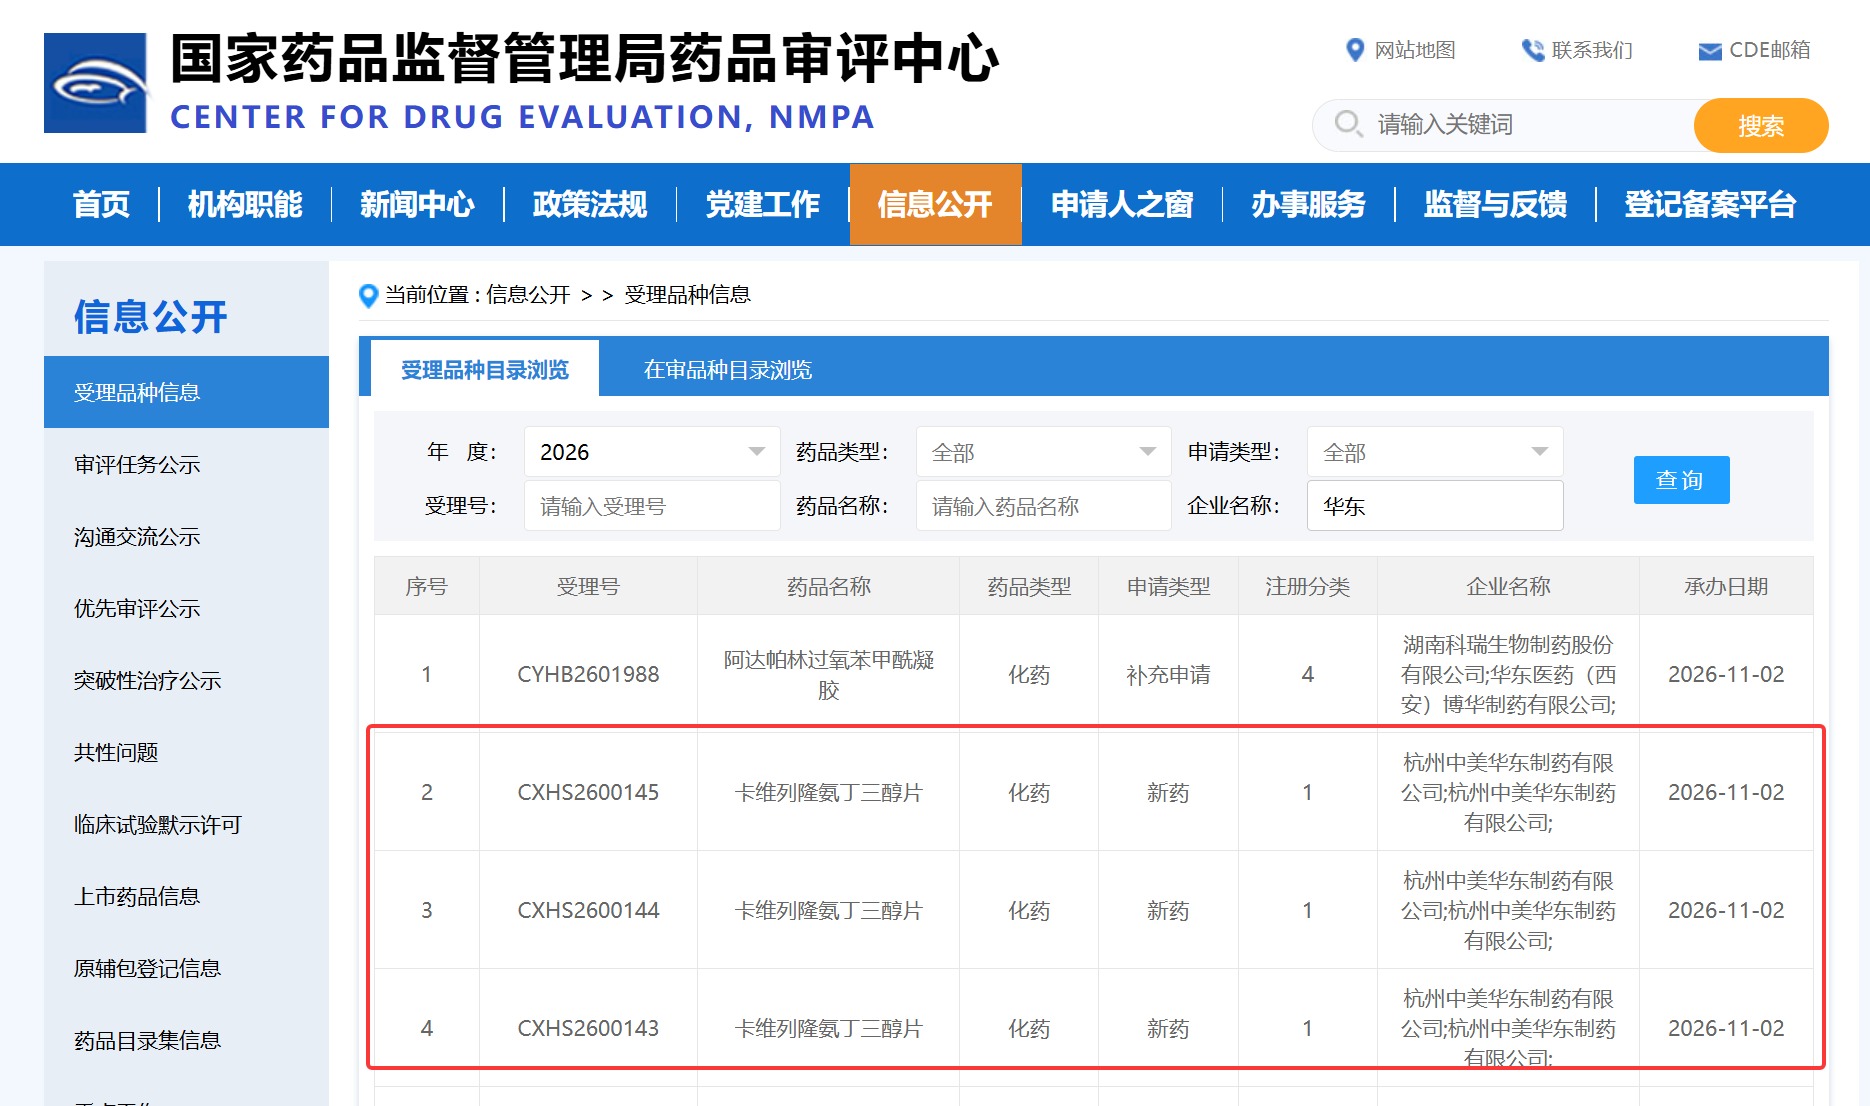
华东医药口服小分子GLP-1申报上市
11月2日,CDE官网显示,华东医药的口服小分子GLP-1受体激动剂卡维列隆氨丁三醇片(Conveglipron HDM1002)已递交上市申请。据相关报道,此次上市申请适应症为超重或肥胖人群体重管理。
2026-11-03 17:06
 资讯
新修订《医疗器械生产质量管理规范》 共性问题解答(第一期)
共性问题一:《规范》第四条要求企业应当将风险管理理念贯穿于质量管理体系运行全过程,请问该全过程具体包含哪些环节?
2026-11-03 15:46
 资讯
英捷信医疗宣布完成2亿元人民币B轮融资
英捷信医疗专注于自我给药系统研发与制造。公司产品线覆盖胰岛素、GLP-1、生长激素等生物制剂给药装置,包括一次性预填充注射笔、扭簧注射笔、重复注射笔及自动注射器(AIPen)等。
2026-11-03 11:22
 资讯
“药品差比价规则”轻松读
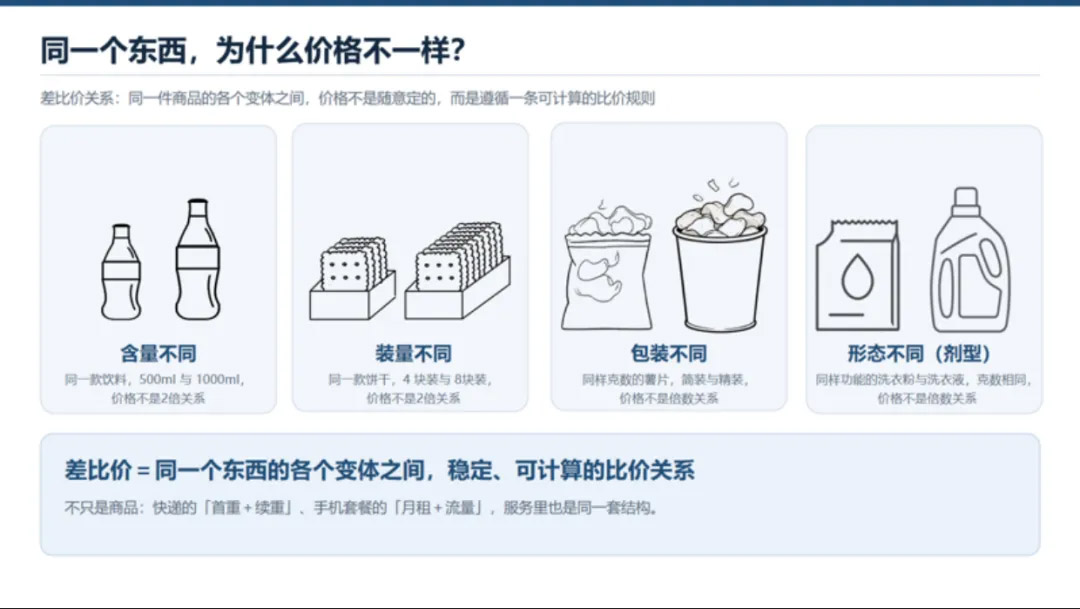
在药品采购、挂网、定价、报销的政策体系里,有效成分相同、剂型规格包装不同的药品,它们的价格谁可以高、谁应该低,具体可以相差多少钱,往往都离不开一句:那就按“药品差比...
2026-11-03 09:12
 资讯
赛沃替尼+奥希替尼联合疗法在欧洲和日本的上市申请获受理
11 月 2 日,和黄医药发布公告,赛沃替尼+奥希替尼联合疗法在欧洲和日本的上市申请已获得监管机构受理,用于治疗 MET 驱动的 EGFR 突变非小细胞肺癌(NSCLC)。此前 9 ...
2026-11-03 08:39
 资讯
《转移性乳腺癌患者的重“质”人生》视频短片与“健康有心”乳腺癌患者生活质量手账同台发布
2026年10月31日,由北京爱谱癌症患者关爱基金会主办的创新赋能 以行践言第六届癌症患者康复支持大会在浙江湖州举行。
2026-11-02 17:38
 资讯
湖南将基层住院起付线统一压至200元,转诊不重复收费
近日,湖南省医保局、湖南省发展改革委、湖南省卫生健康委联合印发《关于贯彻落实国家〈关于医保支持基层医疗卫生服务发展的指导意见〉的通知》(湘医保发〔2026〕45号)。今后...
2026-11-02 16:40
 资讯
FDA批准首款质粒DNA免疫疗法上市
10月30日,美国FDA批准INOVIO开发的VOCERYQ(INO-3107),用于降低成人复发性呼吸道乳头状瘤(RRP)的手术频率,成为美国首款获批的质粒DNA免疫疗法,这也是DNA药物平台在人体疾...
2026-11-02 14:40
 资讯
健之佳因门店租赁模式补缴税款及滞纳金2.65亿元
10月30日晚间,健之佳发布,公司需规范补缴税款及滞纳金合计约2 65亿元。受此影响第三季度归母净利润由盈转亏,单季亏损3 12亿元。
2026-11-02 11:48
 资讯
奥精医疗涉嫌财务数据虚假记载被立案
11月1日晚,奥精医疗公告,公司于11月1日收到中国证监会对公司下发的《立案告知书》(编号:证监立案字0142026050号)。因公司涉嫌定期报告等财务数据虚假记载,根据《中华人民共...
2026-11-02 10:53
 资讯
华为首个三类医疗器械注册证获批,进军持续动态血糖监测赛道
近日,国家药监局发布的《2026年10月30日医疗器械批准证明文件送达信息》显示,华为取得持续葡萄糖监测系统的医疗器械注册证。申请人为华为终端有限公司,受理号CQZ2502000,注...
2026-11-01 21:11
 资讯
卫材将原研品种海乐卫国内权益交由亿帆医药运营
近日,亿帆医药与卫材(苏州)贸易有限公司正式签署商业化合作协议。根据协议约定,亿帆医药将获得卫材贸易旗下原研抗肿瘤药物海乐卫(Halaven,通用名:甲磺酸艾立布林注射液)...
2026-10-31 21:52
 资讯
砺博生物完成近亿元A轮融资
砺博生物成立于2022年,专注于AI赋能干湿闭环的靶标发现及靶向RNA小分子药物研发与优化。2025年8月,公司曾完成近亿元Pre-A轮融资,由天士力资本、磐霖资本联合领投,元生创投等...
2026-10-31 20:17
 资讯
美敦力创新医疗器械射频与脉冲双能量消融系统获批
近日,国家药品监管局批准了美敦力公司Medtronic, Inc 一次性使用磁定位标测双能量消融导管、心脏双能量消融系统、三维心脏电生理标测系统、一次性使用体表参考电极创新产品注册申请。
2026-10-30 15:42
 资讯
迈瑞医疗的三季报
报告显示,前三季度实现营业收入270 97亿元,同比增长4 89%;归母净利润71 84亿元,同比下降5 10%;经营活动现金流净额82 97亿元,同比增长14 08%。第三季度单季收入93 5...
2026-10-30 14:42
 资讯
盐野义拟出售在华仿制药业务
据业内消息,盐野义拟将所持南京长澳制药有限公司、深圳市联诚医药有限公司各100%股权,全部转让给浙江高跖医药科技股份有限公司。交易完成后,盐野义将彻底退出中国仿制药生产...
2026-10-30 14:08
 资讯
礼来三季度业绩超预期,再次上调全年业绩指引至910亿-920亿美元
10月29日,礼来公布2026年三季报,第三季度营收为243 97亿美元,同比增长39%;净利润64 51亿美元,同比增长16%。前三季度,礼来累计营收671 7亿美元,同比增长46%,净利润为2...
2026-10-30 10:23